Epilepsias mioclônicas progressivas: sintomas, diagnóstico e tratamento
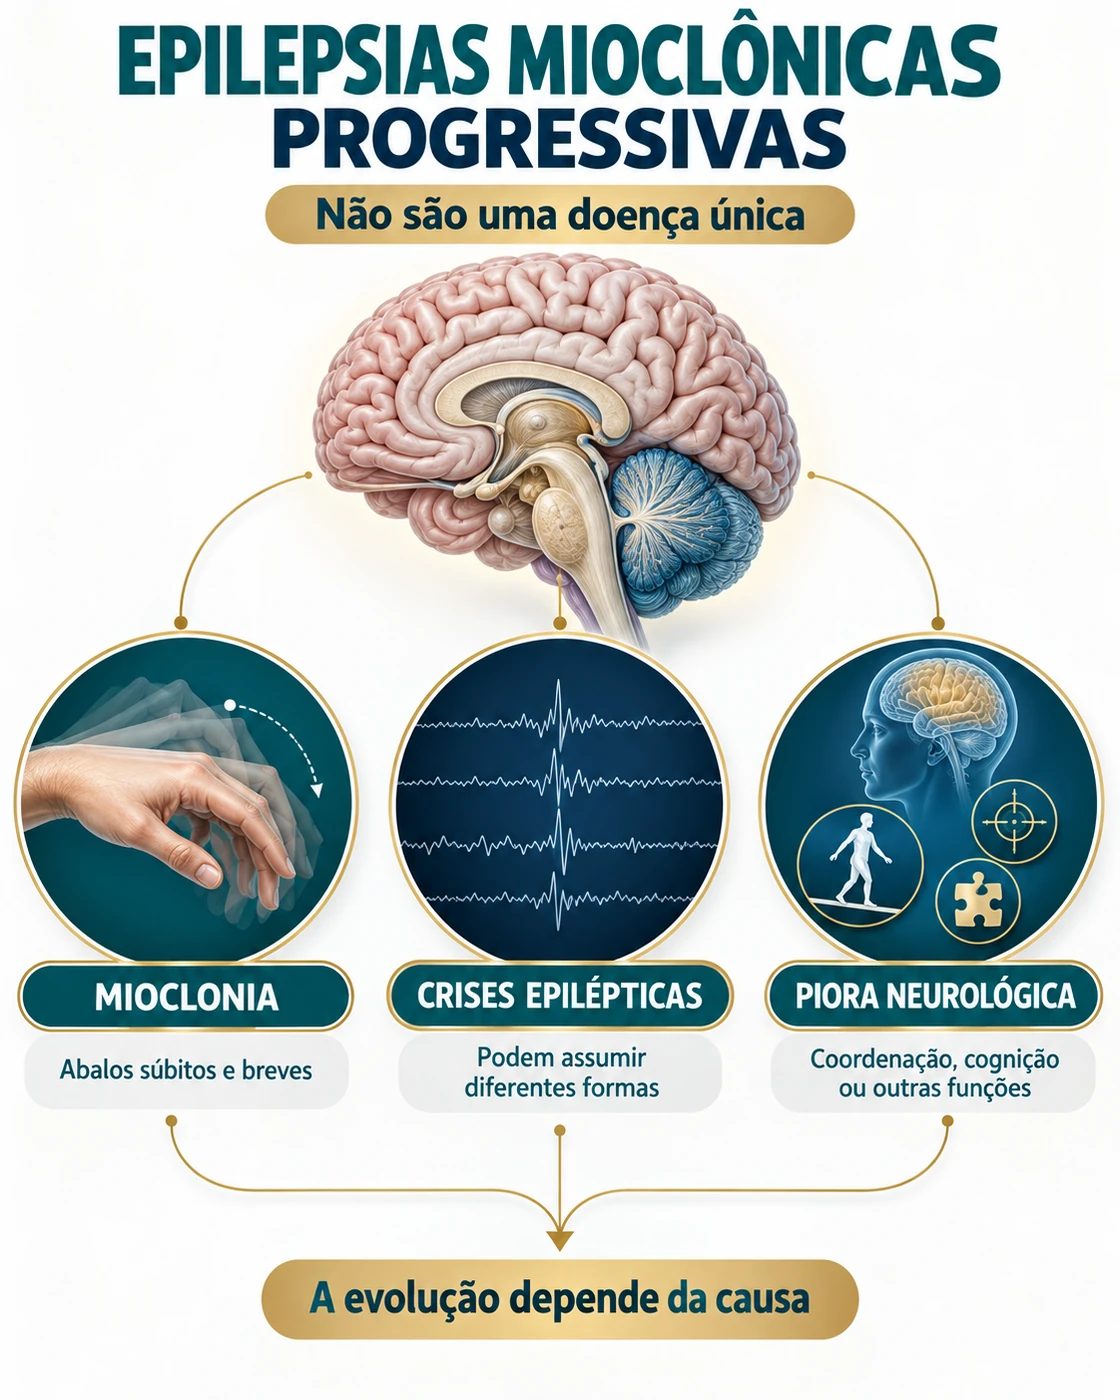
Epilepsias mioclônicas progressivas são um grupo raro e heterogêneo de doenças, geralmente genéticas, que combinam mioclonia, crises epilépticas e piora neurológica ao longo do tempo. Não são sinônimo de epilepsia mioclônica juvenil. A investigação costuma integrar história clínica, exame neurológico, EEG, ressonância e testes genéticos direcionados; o tratamento depende da causa e busca controlar crises e mioclonia, preservar autonomia e tratar complicações.
Publicado em 19 de setembro de 2026
Entenda o que são as epilepsias mioclônicas progressivas, quais sinais levantam suspeita, como é feita a investigação genética e quais cuidados podem controlar sintomas.

Dr. Thiago G. Guimarães
CRM-SP 178.347 | RQE 83752
Neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Corpo clínico do Hospital Sírio-Libanês e Hospital Albert Einstein.
Resposta direta
As epilepsias mioclônicas progressivas são um grupo raro de doenças em que aparecem mioclonias (abalos musculares súbitos e muito breves), crises epilépticas e alguma forma de piora neurológica ao longo do tempo. Essa piora pode envolver equilíbrio, coordenação, visão, força, audição ou cognição, dependendo da causa.
O nome assusta, mas não define sozinho a velocidade nem a gravidade da evolução. Há formas de progressão relativamente limitada e outras mais agressivas. Também é importante não confundir esse grupo com a epilepsia mioclônica juvenil, que em geral não provoca neurodegeneração.
Na prática, reconhecer o padrão cedo ajuda a escolher os testes corretos, evitar medicamentos que podem piorar a mioclonia e procurar causas que tenham tratamento específico. A investigação costuma combinar história clínica, exame neurológico, eletroencefalograma, ressonância e testes genéticos. Não existe um tratamento único para todas as formas, mas crises, abalos e complicações podem ser abordados, e algumas etiologias já contam com terapias direcionadas.
Em 30 segundos
- Mioclonia é um movimento, não um diagnóstico: pode ser epiléptica ou não.
- A associação de mioclonia, crises e piora neurológica levanta a suspeita de uma epilepsia mioclônica progressiva.
- Idade de início, velocidade de evolução e sinais como ataxia, perda visual, surdez, miopatia ou doença renal ajudam a direcionar a causa.
- A genética assumiu papel central, mas o exame precisa cobrir o tipo certo de alteração.
- O controle das crises pode ser melhor do que o controle da mioclonia de ação.
- Diagnóstico etiológico importa para prognóstico, aconselhamento familiar e acesso a tratamentos específicos.
Por que essa distinção importa
“Epilepsia mioclônica” descreve situações muito diferentes. Uma pessoa pode ter abalos ao acordar dentro de uma epilepsia genética generalizada e permanecer neurologicamente estável. Outra pode apresentar abalos progressivos, dificuldade para caminhar e alterações cognitivas por uma doença metabólica, mitocondrial, lisossômica ou genética degenerativa.
Tratar esses cenários como se fossem iguais pode atrasar o diagnóstico. Também pode produzir falsas previsões: o termo “progressiva” não significa que todas as pessoas terão a mesma trajetória.
O que é mioclonia
Mioclonia é um movimento involuntário, súbito e breve, semelhante a um choque. Ela pode ser:
- positiva, quando uma contração muscular produz o movimento;
- negativa, quando há uma interrupção muito curta da atividade muscular, fazendo a mão ou o joelho “ceder”;
- espontânea, sem gatilho evidente;
- de ação, quando aparece ou piora ao escrever, comer, caminhar ou alcançar um objeto;
- sensível a estímulos, quando luz, som, toque ou surpresa provocam o abalo.
Nas epilepsias mioclônicas progressivas, a mioclonia cortical costuma piorar com ação e estímulos. Ela pode comprometer tarefas finas, provocar quedas e ser mais incapacitante do que as próprias crises tônico-clônicas.
Nem toda mioclonia corresponde a uma descarga epiléptica visível no EEG. Por isso, em casos selecionados, o neurologista pode correlacionar EEG e atividade muscular por eletromiografia de superfície.
Quais manifestações podem ocorrer
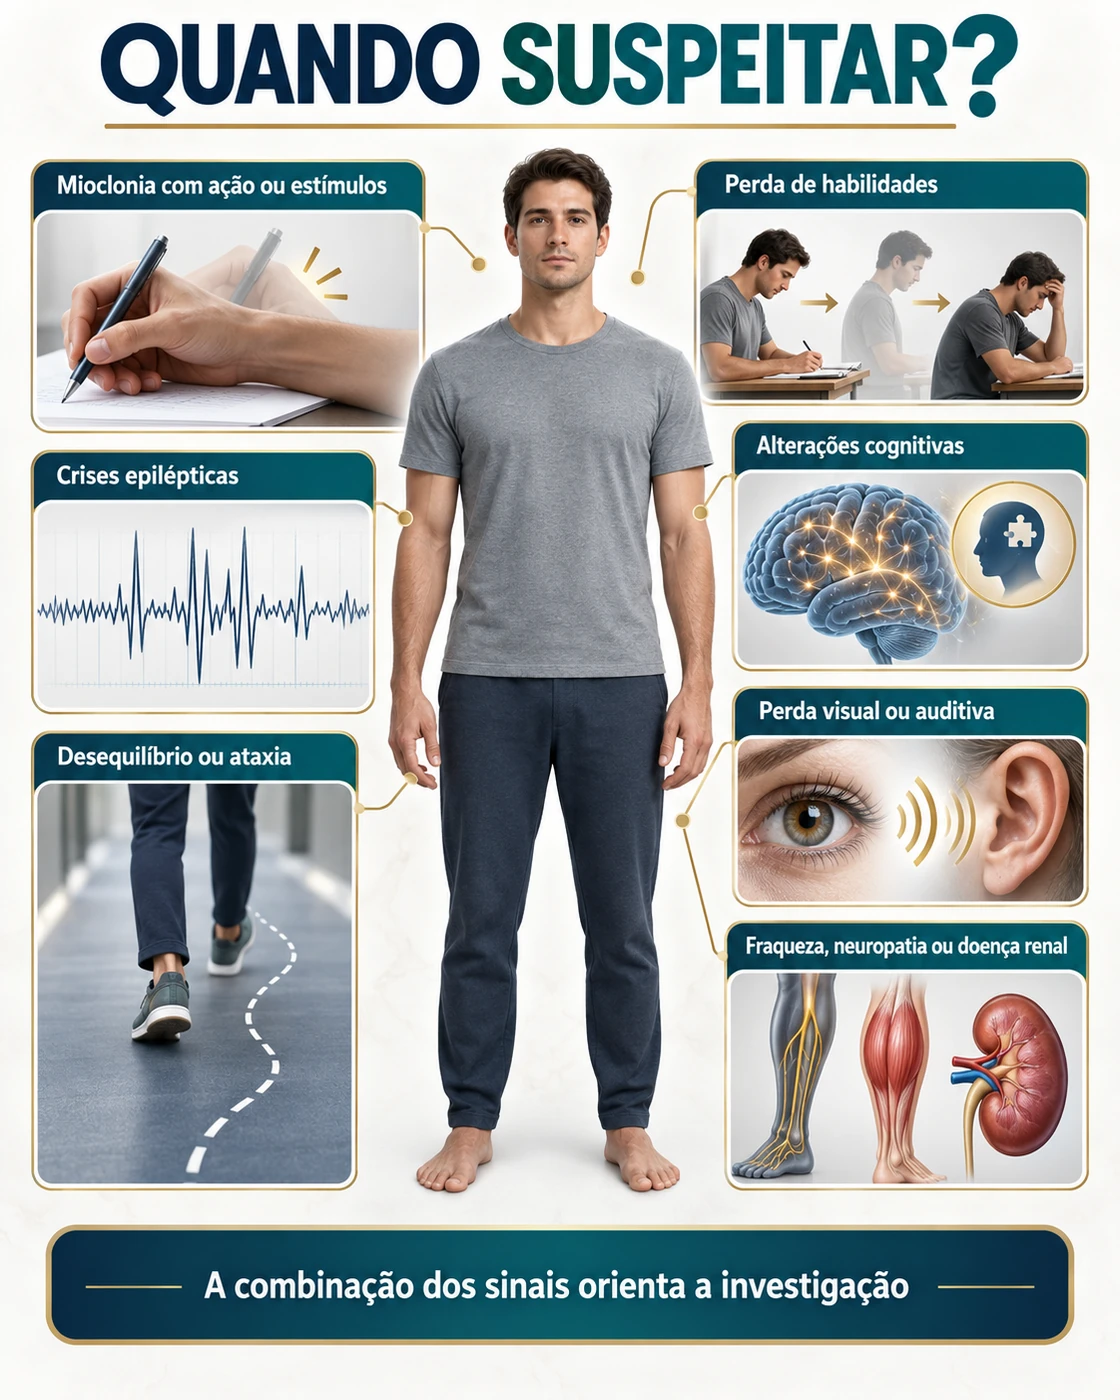
O núcleo da síndrome inclui mioclonia e epilepsia, mas o restante varia conforme a doença. Entre as manifestações possíveis estão:
- crises tônico-clônicas generalizadas;
- crises visuais ou occipitais;
- fotossensibilidade;
- ataxia, com desequilíbrio e perda de coordenação;
- disartria, com fala menos clara;
- declínio cognitivo ou alterações comportamentais;
- perda visual ou alterações da retina;
- surdez;
- miopatia, fraqueza ou intolerância ao esforço;
- neuropatia periférica;
- baixa estatura ou lipomas em algumas doenças mitocondriais;
- doença renal em síndromes específicas.
A ausência de demência não exclui o diagnóstico. Algumas formas preservam melhor a cognição, sobretudo no início.
Principais causas e pistas clínicas
As causas mais conhecidas não formam uma lista fechada. Novos genes continuam sendo associados ao fenótipo.
| Condição | Pista clínica possível | Exame molecular relevante |
|---|---|---|
| Doença de Unverricht-Lundborg, EPM1 | Início na infância tardia ou adolescência, mioclonia de ação e sensível a estímulos, ataxia; cognição relativamente preservada em muitos casos | Pesquisa de alterações em CSTB, incluindo expansão repetitiva |
| Doença de Lafora | Adolescente previamente saudável, crises visuais ou occipitais, fotossensibilidade e progressão cognitiva e motora mais rápida | EPM2A e NHLRC1, também chamado EPM2B |
| MERRF | Mioclonia, epilepsia e ataxia acompanhadas de miopatia, surdez, baixa estatura, neuropatia ou lipomas | DNA mitocondrial, especialmente MT-TK, com atenção à heteroplasmia |
| Lipofuscinoses ceroides neuronais | Epilepsia progressiva associada a perda visual, regressão cognitiva ou motora; apresentação depende do gene e da idade | Genes CLN e, em situações específicas, estudos enzimáticos |
| Sialidose | Mioclonia de ação, ataxia e mancha vermelho-cereja na retina em alguns casos | NEU1 e atividade enzimática |
| Mioclonia de ação e insuficiência renal | Mioclonia progressiva com proteinúria ou doença renal, embora o rim possa não estar envolvido em todos | SCARB2 |
| SMA-PME | Fraqueza e atrofia muscular precedendo mioclonia e crises | ASAH1 e atividade da ceramidase ácida |
| MEAK | Ataxia e mioclonia progressivas, muitas vezes com cognição relativamente preservada | KCNC1 |
| EPM6 | Ataxia precoce, seguida por mioclonia de ação, crises, arreflexia e escoliose | GOSR2 |
Outras possibilidades incluem variantes em KCTD7, doenças relacionadas a POLG, neuroserpinopatia, doença de Gaucher e atrofia dentatorrubropalidoluisiana. O contexto clínico e ancestralidade ajudam, mas não substituem a confirmação molecular.
Como a evidência desta revisão foi construída
Esta síntese reúne revisões clínicas publicadas entre 2005 e 2026, capítulos especializados e um estudo multicêntrico italiano com 204 pessoas. Nesse estudo de 2014, 77 tinham doença de Unverricht-Lundborg, 37 doença de Lafora e 31 causas genéticas mais raras; 57 permaneceram sem etiologia definida apesar de investigação extensa.
Esses números mostram duas coisas. Primeiro, a descrição clínica cuidadosa continua útil. Segundo, mesmo em centros especializados, a investigação pode não chegar a uma resposta. A revisão de 2026 relata que atualmente cerca de 80% das pessoas com esse fenótipo podem receber um diagnóstico molecular, mas esse valor depende da população, da seleção dos pacientes e das técnicas utilizadas.
Não há, para o conjunto das epilepsias mioclônicas progressivas, grandes ensaios clínicos capazes de comparar todas as estratégias. Boa parte do tratamento sintomático se apoia em séries pequenas, experiência acumulada e extrapolação de outras epilepsias.
Como é feita a investigação
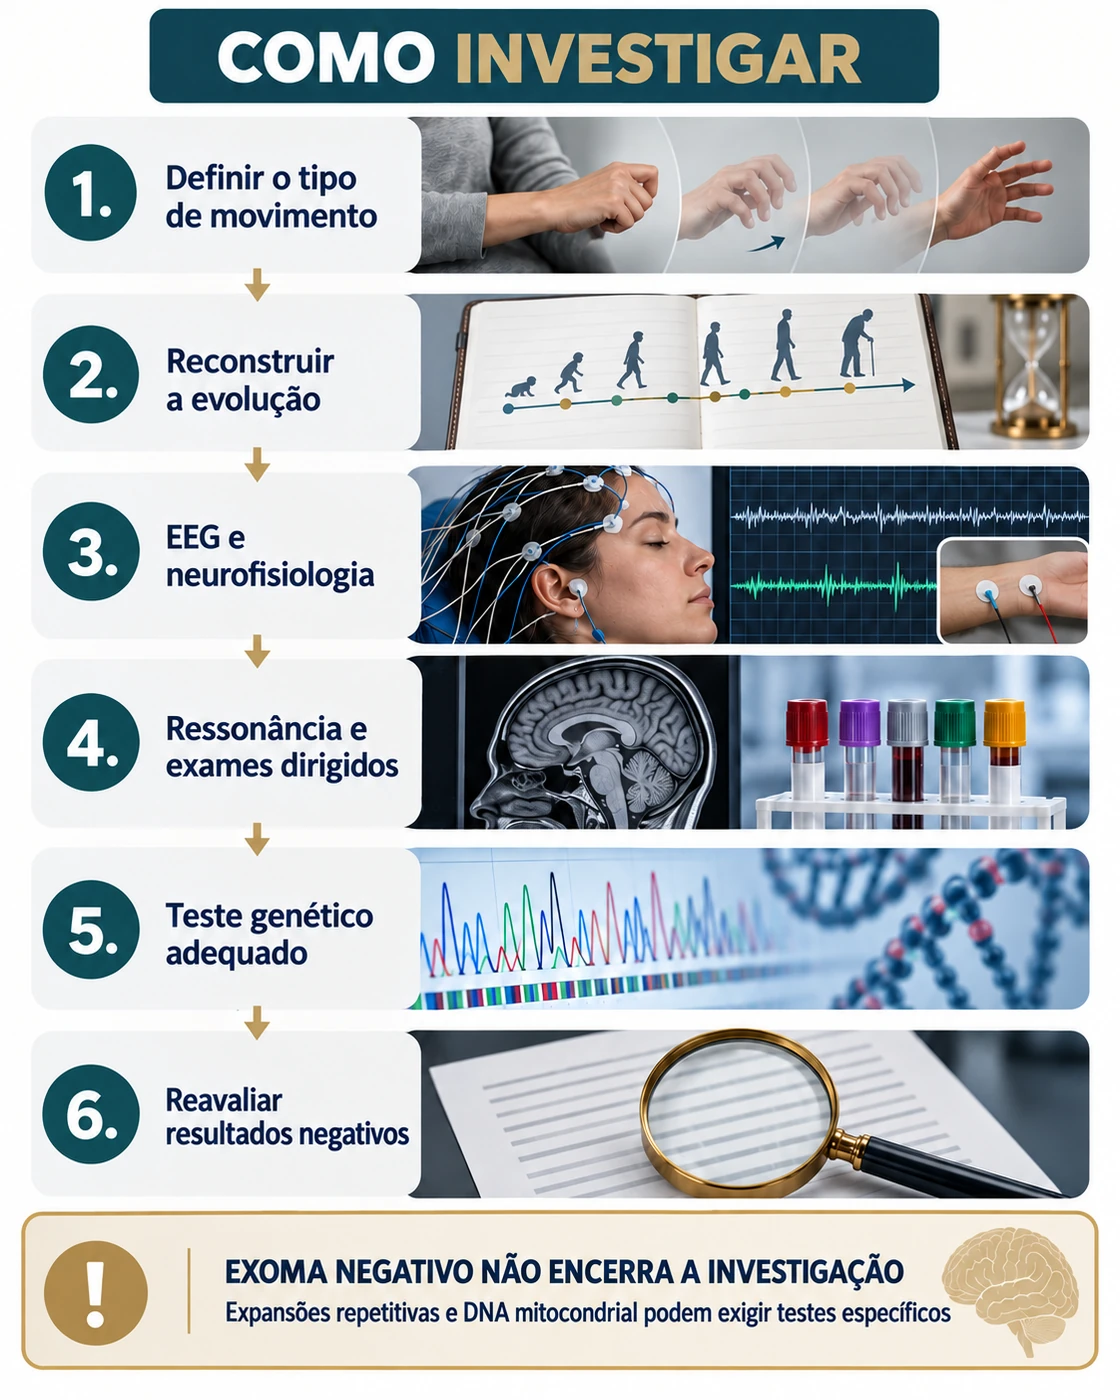
1. Confirmar o fenômeno e reconstruir a evolução
O primeiro passo é definir se os movimentos são mioclonias, tremor, distonia, tiques ou outro fenômeno. Vídeos domésticos podem ajudar. A história deve registrar idade de início, primeiros sintomas, gatilhos, tipos de crise, desempenho escolar, marcha, visão, audição e velocidade de progressão.
2. Exame neurológico dirigido
O exame procura mioclonia de ação e sensível a estímulos, ataxia, alterações oculomotoras, neuropatia, fraqueza, sinais piramidais, perda visual e comprometimento cognitivo.
3. EEG e neurofisiologia
O EEG pode mostrar descargas generalizadas de ponta-onda ou poliponta-onda e fotossensibilidade. O traçado pode ser pouco específico no início e mudar com a evolução. Quando há dúvida sobre a origem da mioclonia, técnicas como EEG com eletromiografia, média retroativa e potenciais evocados somatossensitivos podem demonstrar origem cortical.
4. Ressonância e exames laboratoriais
A ressonância pode ser normal ou mostrar atrofia cerebelar ou cerebral e outros padrões que orientem a investigação. Exames metabólicos, função renal e hepática, lactato, marcadores musculares, avaliação oftalmológica e auditiva são selecionados conforme as pistas do caso.
5. Teste genético escolhido para a hipótese
Painel multigênico, exoma ou genoma podem ser usados, mas o método precisa corresponder à alteração procurada. Um exoma convencional pode falhar em detectar:
- expansões repetitivas, como em parte dos casos relacionados a
CSTBe na atrofia dentatorrubropalidoluisiana; - variantes do DNA mitocondrial;
- algumas deleções, duplicações ou rearranjos estruturais;
- mosaicismo ou heteroplasmia em baixa proporção;
- regiões mal cobertas pelo teste.
Como muitas formas têm herança autossômica recessiva, encontrar apenas uma variante patogênica em um gene recessivo pode não encerrar a investigação.
6. Quando biópsias ainda podem ajudar
Antes da genética moderna, biópsias de pele e músculo tinham papel central. Hoje, costumam ser reservadas para situações em que os testes moleculares foram inconclusivos, existe uma variante de significado incerto ou a análise do tecido pode demonstrar a consequência biológica da alteração. A escolha depende da hipótese: músculo pode ser informativo em doença mitocondrial; outros tecidos podem ser úteis em doenças de depósito específicas.
O que muda no tratamento
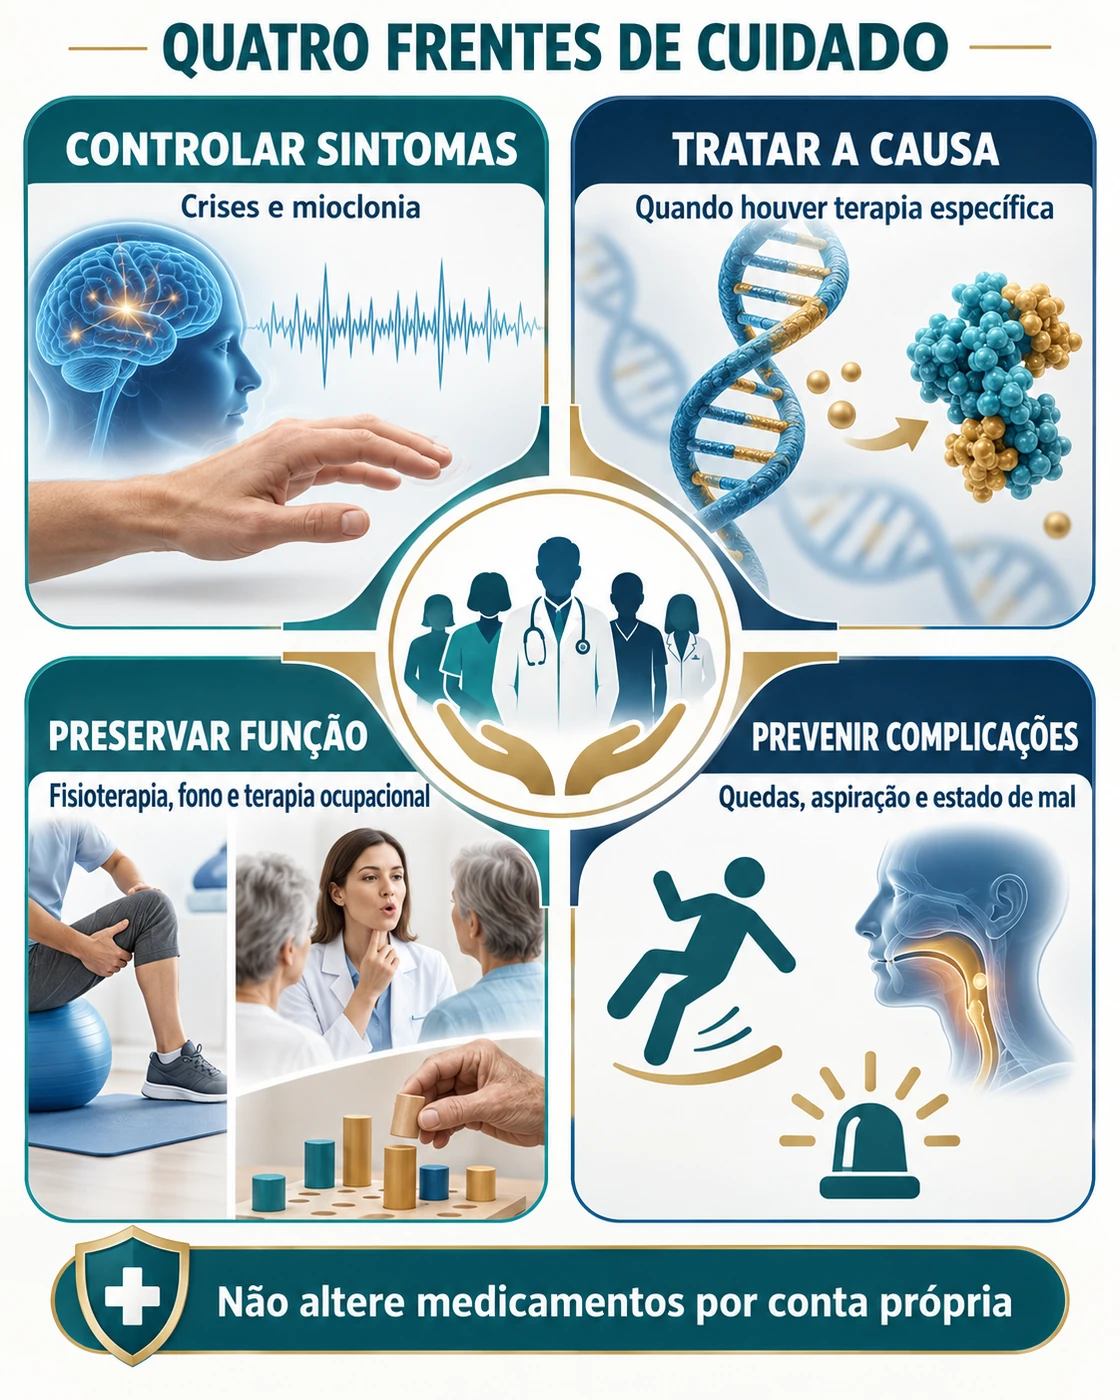
Controlar crises e mioclonia sem agravar o quadro
O tratamento antiepiléptico é individualizado. Revisões citam valproato, levetiracetam, clonazepam ou clobazam, zonisamida, perampanel, fenobarbital e, em situações selecionadas, piracetam como opções usadas para crises ou mioclonia. A qualidade da evidência varia e não permite uma sequência universal.
Alguns bloqueadores de canal de sódio e certos fármacos gabaérgicos podem piorar mioclonias em determinadas epilepsias mioclônicas progressivas. Isso não autoriza retirar uma medicação por conta própria: interrupção súbita pode precipitar crises e estado de mal epiléptico. A revisão completa do esquema deve ser feita pelo neurologista, levando em conta a etiologia, os tipos de crise e os efeitos adversos.
O valproato requer avaliação particularmente cuidadosa em pessoas com possibilidade de gestação e em suspeita de doença mitocondrial, especialmente relacionada a POLG. A escolha não pode ser generalizada a partir de uma revisão.
Tratar a causa quando houver terapia específica
O diagnóstico etiológico deixou de ser apenas uma forma de dar nome à doença. Algumas causas têm tratamento direcionado para parte do mecanismo ou das manifestações. A revisão de 2026 destaca reposição enzimática para doença de Gaucher e para CLN2. Isso não significa que todas as manifestações neurológicas revertam nem que a mesma terapia sirva para outras lipofuscinoses.
Terapias gênicas, oligonucleotídeos antissenso e estratégias metabólicas estão em estudo para diferentes etiologias. Resultados em modelos animais ou relatos iniciais não devem ser apresentados como tratamentos já comprovados para uso rotineiro.
Cuidado multidisciplinar
Fisioterapia, terapia ocupacional, fonoaudiologia, suporte nutricional, avaliação de deglutição e adaptações para segurança podem preservar função e reduzir complicações. Sono, humor, dor, risco de quedas e carga dos cuidadores também precisam ser acompanhados.
Quando procurar avaliação médica
Uma avaliação com neurologista, de preferência com experiência em epilepsia, distúrbios do movimento ou neurogenética, é indicada quando há:
- abalos repetidos acompanhados de perda de consciência ou convulsão;
- piora progressiva da coordenação, marcha, fala ou cognição;
- mioclonia desencadeada por luz, som, toque ou movimento;
- perda visual, surdez, fraqueza ou sintomas renais associados;
- histórico familiar de epilepsia, ataxia ou deterioração neurológica;
- aparente epilepsia mioclônica juvenil com evolução atípica ou perda funcional.
Procure atendimento de urgência se uma crise durar cinco minutos ou mais, se houver crises repetidas sem recuperação, dificuldade respiratória, trauma importante, gestação com crise, primeira convulsão ou alteração prolongada da consciência.
Perguntas úteis para a consulta
- Os movimentos parecem mioclonia cortical epiléptica ou outro fenômeno?
- Há sinais de progressão além das crises?
- Quais achados favorecem uma causa específica?
- O teste solicitado avalia expansões repetitivas e DNA mitocondrial?
- Uma variante encontrada realmente explica o fenótipo?
- Há risco de alguma medicação atual agravar a mioclonia?
- Existe tratamento específico, pesquisa clínica ou centro de referência para essa causa?
- Quais terapias de reabilitação e adaptações devem começar agora?
- O resultado muda o aconselhamento genético da família?
Perguntas frequentes
Toda epilepsia com mioclonia é progressiva?
Não. Várias epilepsias podem causar abalos mioclônicos sem produzir deterioração neurológica progressiva. A evolução clínica e os sinais associados fazem a diferença.
Epilepsia mioclônica progressiva é o mesmo que epilepsia mioclônica juvenil?
Não. A epilepsia mioclônica juvenil costuma ser uma epilepsia genética generalizada sem neurodegeneração. As formas progressivas acrescentam piora neurológica, como ataxia ou declínio cognitivo.
Todo abalo muscular é uma crise epiléptica?
Não. Mioclonias podem ter origem cortical epiléptica, subcortical ou não epiléptica. EEG e eletromiografia combinados podem ajudar a definir a origem.
Quais sinais justificam investigação especializada?
Mioclonia que piora com ação ou estímulos, crises, desequilíbrio progressivo, regressão cognitiva, perda visual, fraqueza, neuropatia, surdez ou história familiar merecem avaliação neurológica.
Um exoma negativo exclui essas doenças?
Não. Expansões repetitivas, alterações estruturais e variantes do DNA mitocondrial podem não ser identificadas por um exoma convencional.
É sempre necessário fazer biópsia?
Não. Atualmente, a genética costuma ser o primeiro caminho. Biópsias podem ser úteis quando a investigação molecular não resolve o caso ou quando é preciso esclarecer uma variante incerta.
Existe cura?
Não existe uma cura única para o grupo. Algumas causas já têm tratamento específico para parte da doença, enquanto outras dependem de controle sintomático e cuidado multidisciplinar.
O tratamento consegue reduzir os abalos?
Pode reduzir, mas a resposta varia conforme a causa e a fase da doença. A mioclonia de ação pode ser mais resistente do que as crises convulsivas.
Há medicamentos que podem piorar a mioclonia?
Sim. Alguns medicamentos podem agravar mioclonias em determinados pacientes. Qualquer escolha ou troca deve ser feita pelo neurologista, sem suspensão abrupta.
Familiares precisam de teste genético?
Às vezes. O teste em familiares deve ser orientado após identificar ou suspeitar de uma causa e discutir herança, limitações e consequências do resultado.
Próximos passos práticos
- Registre em vídeo episódios seguros, sem provocar crises ou expor a pessoa a luzes intermitentes.
- Anote idade de início, gatilhos, horários, tipos de crise e perdas funcionais.
- Reúna laudos de EEG, imagens de ressonância e resultados genéticos completos, não apenas o resumo.
- Monte uma árvore familiar com epilepsia, ataxia, surdez, perda visual, miopatia, doença renal e mortes precoces.
- Confirme se o teste genético utilizado consegue detectar a classe de variante suspeita.
- Não suspenda nem troque medicamentos sem orientação.
- Discuta reabilitação e prevenção de quedas mesmo enquanto a investigação continua.
O que esta revisão não prova
Esta revisão não demonstra que toda pessoa com mioclonia e epilepsia tenha uma doença neurodegenerativa. Também não permite prever a evolução individual apenas pelo nome da síndrome.
O valor de aproximadamente 80% de diagnóstico molecular citado na revisão de 2026 não é uma garantia para todos os serviços ou populações. O rendimento depende dos critérios de inclusão, da qualidade da fenotipagem e das técnicas utilizadas.
A evidência para muitos medicamentos vem de estudos observacionais, séries pequenas ou relatos de caso. Uma resposta descrita em determinada etiologia não prova benefício para todo o grupo. Tratamentos experimentais em células ou animais não equivalem a eficácia e segurança em seres humanos.
Informação médica importante
Este conteúdo é educativo. Ele não substitui consulta, exame neurológico ou interpretação individual dos exames. Não permite confirmar ou excluir diagnóstico e não autoriza iniciar, suspender ou ajustar medicamentos. Mudanças abruptas em fármacos antiepilépticos podem causar crises graves.
Em caso de primeira convulsão, crise com cinco minutos ou mais, crises repetidas sem recuperação, dificuldade respiratória, lesão importante ou alteração persistente da consciência, procure atendimento de urgência.
Referências
CHERIAN, A.; DIVYA, K. P. Progressive myoclonic epilepsies: a pragmatic review. Neurology India, v. 74, p. 175-183, 2026. Disponível em: publicação original.
ORSINI, A. et al. The best evidence for progressive myoclonic epilepsy: a pathway to precision therapy. Seizure, v. 71, p. 247-257, 2019. Disponível em: publicação original.
FRANCESCHETTI, S. et al. Progressive myoclonic epilepsies: definitive and still undetermined causes. Neurology, v. 82, n. 5, p. 405-411, 2014. Disponível em: publicação original.
GIRARD, J.-M. et al. Progressive myoclonus epilepsy. In: DULAC, O.; LASSONDE, M.; SARNAT, H. B. (ed.). Handbook of Clinical Neurology: Pediatric Neurology Part III. Amsterdam: Elsevier, 2013. v. 113, p. 1731-1736. Disponível em: publicação original.
SHAHWAN, A.; FARRELL, M.; DELANTY, N. Progressive myoclonic epilepsies: a review of genetic and therapeutic aspects. The Lancet Neurology, v. 4, n. 4, p. 239-248, 2005. Disponível em: publicação original.
Sobre o autor
Dr. Thiago G. Guimarães
CRM-SP 178.347
Neurologista — Distúrbios do Movimento e Neurogenética, HC-FMUSP
Pinheiros, São Paulo
Site | YouTube | Instagram
Conteúdo educativo; não substitui avaliação médica individual.
Artigos Relacionados
Selecionamos outros conteúdos sobre o mesmo tema para aprofundar a leitura de forma prática e organizada.
Ataxia mitocondrial: quando a falta de coordenação pode indicar uma mitocondriopatia
Entenda o que é ataxia mitocondrial, quais sinais aumentam a suspeita, como é feita a investigação e por que exames normais não excluem uma mitocondriopatia.

Ataxia aos 80 anos pode ser genética? SCA6 diagnosticada aos 101 anos
Um caso de SCA6 diagnosticada aos 101 anos mostra que ataxias hereditárias podem começar muito tarde e ser confundidas com envelhecimento. Entenda os sinais.

Ataxia com deficiência de vitamina E: quando o tremor no pescoço pode ser uma pista
Entenda como a ataxia com deficiência de vitamina E pode começar com tremor da cabeça, distonia cervical, desequilíbrio ou alterações na retina.

FXTAS: quando tremor e desequilíbrio podem estar ligados à pré-mutação do X frágil
Entenda a síndrome de tremor e ataxia associada ao X frágil, seus sintomas, diagnóstico genético, achados na ressonância e opções de tratamento.
Agende sua Consulta
Discuta seu caso com o Dr. Thiago G. Guimarães, neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Atendimento presencial em São Paulo ou por telemedicina.
📍 Consultório: R. Cristiano Viana, 328 - Conj. 201, Pinheiros, São Paulo/SP