Ataxia mitocondrial: quando a falta de coordenação pode indicar uma mitocondriopatia
Ataxia mitocondrial é a perda de coordenação causada por uma doença que compromete o funcionamento das mitocôndrias. Ela pode ser cerebelar, sensorial ou mista e deve ser considerada principalmente quando a ataxia se associa a neuropatia, alterações dos olhos, perda auditiva, epilepsia, mioclonia, intolerância ao exercício ou comprometimento de outros órgãos.
Publicado em 18 de setembro de 2026
Entenda o que é ataxia mitocondrial, quais sinais aumentam a suspeita, como é feita a investigação e por que exames normais não excluem uma mitocondriopatia.

Dr. Thiago G. Guimarães
CRM-SP 178.347 | RQE 83752
Neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Corpo clínico do Hospital Sírio-Libanês e Hospital Albert Einstein.
Resposta direta
Ataxia mitocondrial é a perda de coordenação causada por uma doença que compromete o funcionamento das mitocôndrias. Ela pode resultar de lesão do cerebelo, de perda da sensibilidade de posição por neuropatia ou da combinação desses mecanismos. Não existe um único padrão capaz de confirmar o diagnóstico.
A possibilidade de mitocondriopatia ganha força quando a ataxia aparece junto de neuropatia, dificuldade para movimentar os olhos, queda das pálpebras, perda auditiva, epilepsia, mioclonia, fraqueza muscular, intolerância ao exercício, diabetes, cardiopatia ou alterações da retina. Ainda assim, algumas pessoas começam com ataxia aparentemente isolada e desenvolvem outros sinais muitos anos depois.
Ataxia progressiva não significa automaticamente uma doença mitocondrial e, isoladamente, não é motivo para alarme imediato. O que muda na prática é a necessidade de olhar além do cerebelo, revisar a história familiar e escolher testes que avaliem tanto o DNA nuclear quanto o DNA mitocondrial. Lactato normal, história familiar negativa ou teste genético de sangue sem alterações não encerram necessariamente a investigação.
Em poucas palavras
- A ataxia mitocondrial pode começar na infância ou apenas na vida adulta.
- Pode ser cerebelar, sensorial ou mista.
- É mais sugestiva quando existem manifestações neurológicas e sistêmicas associadas.
- O diagnóstico costuma combinar exame clínico, ressonância, neurofisiologia, avaliação de outros órgãos e genética.
- A biópsia muscular continua útil em situações selecionadas, mas deixou de ser o primeiro exame obrigatório para todos.
- O tratamento depende da causa; reabilitação e acompanhamento multissistêmico são parte central do cuidado.
O que as mitocôndrias têm a ver com a coordenação
As mitocôndrias produzem grande parte da energia utilizada pelas células. Uma comparação útil é imaginá-las como parte da rede elétrica celular: quando a oferta de energia se torna insuficiente, estruturas que consomem muito podem falhar primeiro. O cérebro, os nervos periféricos, os músculos, a retina e o coração estão entre os tecidos mais dependentes dessa energia.
A analogia tem limites. Mitocôndrias não são apenas “baterias”: elas também participam do controle de cálcio, do metabolismo, da sinalização celular e de mecanismos de sobrevivência da célula. Por isso, uma mitocondriopatia pode produzir combinações muito diferentes de sintomas.
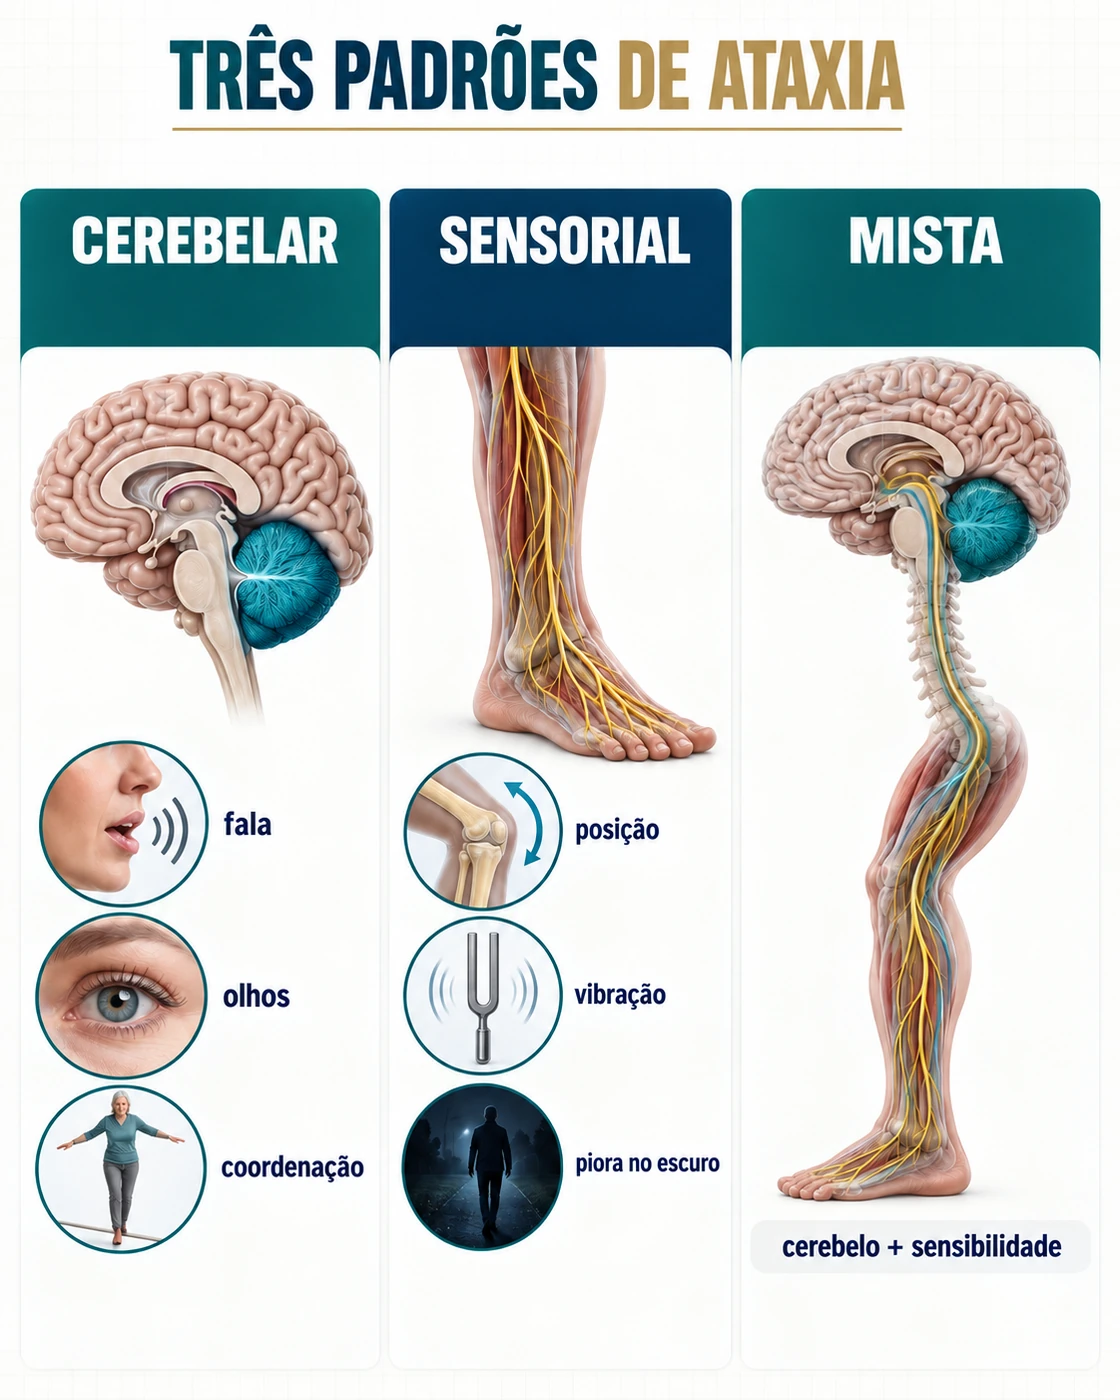
O cerebelo é especialmente vulnerável. Suas células e conexões trabalham continuamente para ajustar direção, força e tempo dos movimentos. A coordenação também depende dos nervos que informam ao cérebro onde cada parte do corpo está. Assim, uma doença mitocondrial pode causar três padrões:
| Padrão de ataxia | Estrutura predominante | Pistas frequentes |
|---|---|---|
| Cerebelar | Cerebelo e suas conexões | Fala escandida ou arrastada, nistagmo, dismetria, instabilidade do tronco e marcha de base alargada |
| Sensorial | Nervos sensitivos, gânglios sensitivos ou colunas posteriores da medula | Perda de sensibilidade vibratória e de posição, arreflexia e piora do equilíbrio no escuro ou ao fechar os olhos |
| Mista | Cerebelo e vias sensitivas | Combinação dos dois padrões, comum em alguns transtornos relacionados ao gene POLG |
Quais sintomas podem aparecer
A falta de equilíbrio pode ser o primeiro sintoma, mas frequentemente não é o único. A combinação de achados importa mais do que qualquer sinal isolado.
Manifestações neurológicas
- dificuldade progressiva para caminhar em linha reta, virar ou permanecer em pé;
- fala imprecisa ou mais lenta;
- falta de coordenação das mãos;
- nistagmo ou outros distúrbios dos movimentos oculares;
- neuropatia, com dormência, perda de sensibilidade ou reflexos reduzidos;
- fraqueza muscular e intolerância ao exercício;
- epilepsia, episódios de estado de mal epiléptico ou mioclonias;
- cefaleias semelhantes à enxaqueca;
- distonia, tremor, coreia ou, menos frequentemente, parkinsonismo;
- alterações cognitivas ou psiquiátricas em alguns fenótipos.
Pistas fora do sistema nervoso
- perda auditiva neurossensorial;
- queda das pálpebras ou limitação progressiva dos movimentos dos olhos;
- retinopatia, atrofia óptica ou perda visual;
- diabetes ou outras alterações endócrinas;
- baixa estatura;
- cardiomiopatia ou distúrbios de condução cardíaca;
- doença renal;
- doença hepática ou alterações gastrointestinais;
- anemia sideroblástica ou falência de medula em fenótipos específicos.
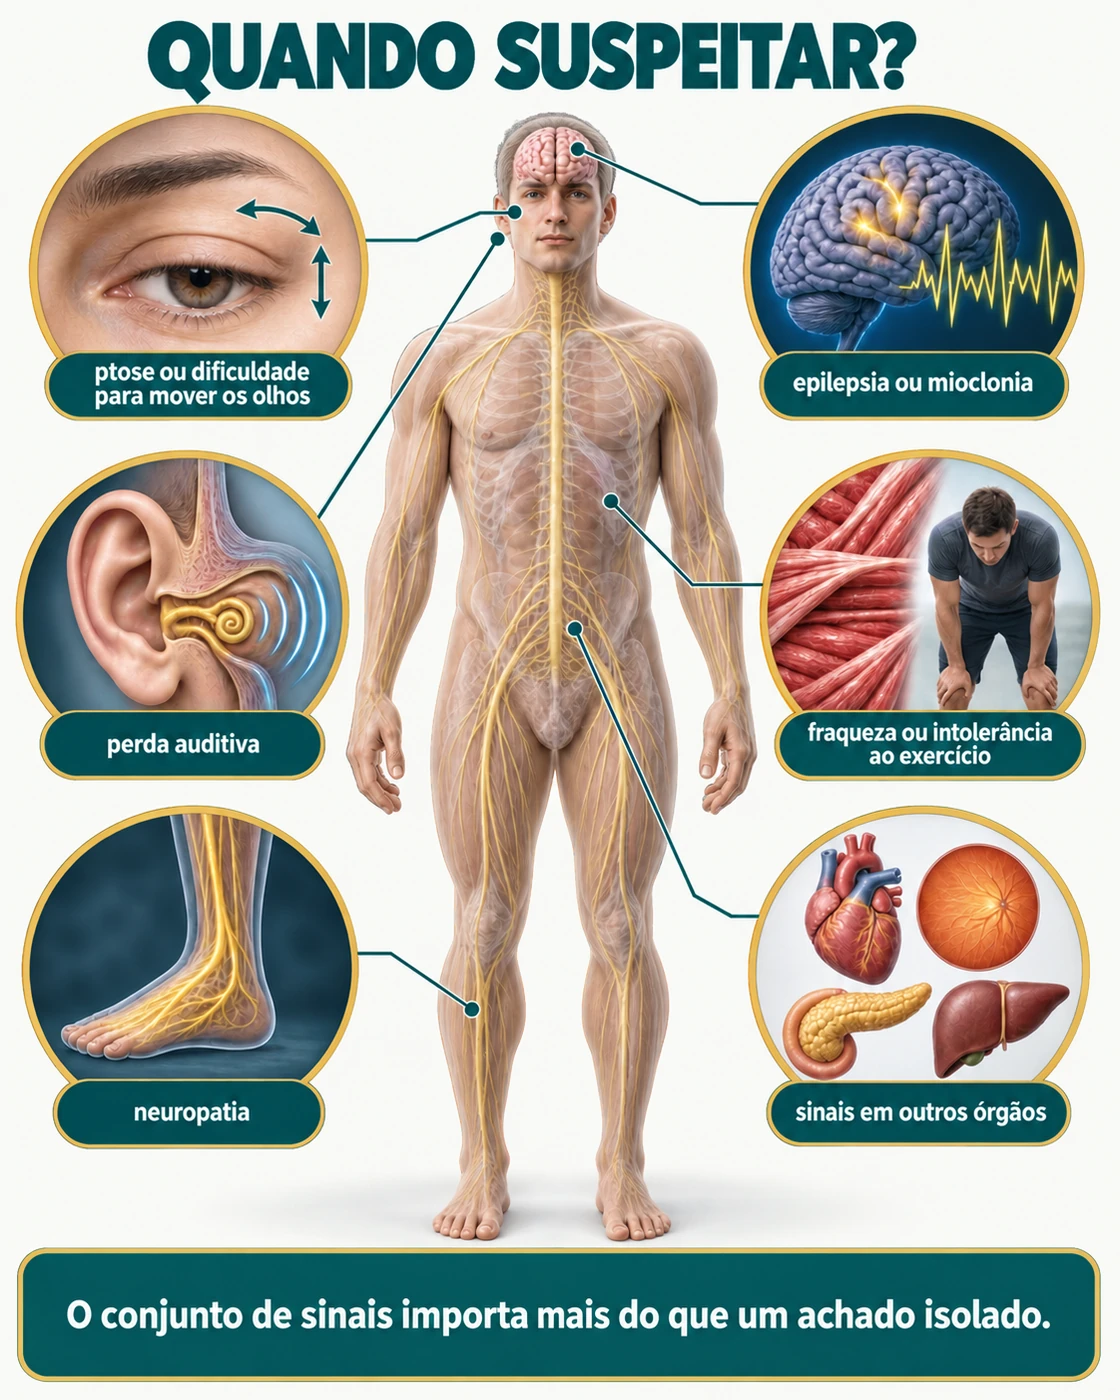
Esses sinais não provam uma mitocondriopatia. Várias ataxias genéticas, autoimunes, metabólicas, tóxicas e degenerativas podem produzir sobreposição. O valor está no conjunto, na idade de início, na progressão, no padrão de herança e nos resultados dos exames.
Doenças mitocondriais que podem causar ataxia
“Ataxia mitocondrial” é um grupo, não uma única doença. Alterações podem ocorrer no DNA mitocondrial, transmitido principalmente pela linhagem materna, ou em genes do DNA nuclear, herdados por padrões autossômicos dominantes, recessivos, ligados ao X ou surgidos de novo.
Entre os exemplos descritos nas revisões estão:
- doenças relacionadas ao POLG: podem combinar ataxia cerebelar e sensorial, neuropatia, epilepsia, mioclonia, ptose e oftalmoplegia externa progressiva;
- NARP: sigla para neuropatia, ataxia e retinite pigmentosa, frequentemente relacionada a variantes no gene mitocondrial MT-ATP6;
- MERRF: síndrome que costuma reunir epilepsia mioclônica, miopatia e ataxia, mas pode ter apresentações incompletas;
- MELAS: pode causar episódios semelhantes a acidente vascular cerebral, epilepsia, cefaleia, perda auditiva e ataxia;
- síndrome de Kearns-Sayre e espectro da oftalmoplegia externa progressiva: associadas a ptose, limitação ocular e outros sinais neurológicos ou sistêmicos;
- deficiência primária de coenzima Q10: grupo geneticamente heterogêneo no qual a ataxia pode ser proeminente e, em causas específicas, existir tratamento metabólico direcionado;
- IOSCA, LBSL, alterações de OPA1 e defeitos do complexo piruvato-desidrogenase: exemplos mais raros, com idade de início e combinações clínicas próprias.
A ataxia de Friedreich merece uma distinção. Ela é causada, na maioria dos casos, por expansão repetitiva no gene FXN, com redução de frataxina e disfunção mitocondrial relevante. Entretanto, costuma ser classificada como ataxia recessiva específica, e não como uma doença mitocondrial primária clássica.
O que os estudos encontraram
A maior parte da literatura é formada por revisões, séries retrospectivas e relatos de caso. Isso ajuda a reconhecer padrões, mas limita estimativas de frequência e conclusões sobre tratamento.
Uma revisão de 2022 organizou as ataxias mitocondriais por mecanismo molecular e mostrou que a ataxia pode ocorrer tanto em variantes do DNA mitocondrial quanto em defeitos de genes nucleares ligados à manutenção, dinâmica ou metabolismo das mitocôndrias. A principal mensagem foi que não há uma característica exclusiva: o diagnóstico depende da integração entre ataxia e manifestações neurológicas ou sistêmicas.
Em uma revisão de escopo sobre ataxia cerebelar relacionada ao POLG, publicada em 2025, foram reunidos 36 estudos e 184 pacientes. A idade mediana de início foi 25 anos, mas variou de 4 a 77 anos. Neuropatia foi relatada em 142 de 184 pessoas, oftalmoplegia externa progressiva em 114 e epilepsia em 80. Esses números descrevem casos publicados, muitos selecionados por apresentarem fenótipos marcantes; portanto, não representam a frequência esperada em toda pessoa com uma variante em POLG.
Uma série retrospectiva de 2015 avaliou 126 adultos com ataxia progressiva inexplicada que haviam sido encaminhados para biópsia muscular por suspeita de doença mitocondrial. Vinte e nove, ou 23%, apresentaram alterações histológicas sugestivas e/ou confirmação genética. O resultado não significa que 23% de todas as ataxias progressivas sejam mitocondriais: o grupo já havia sido selecionado em centros especializados e por suspeita clínica. Ainda assim, o estudo mostrou que surdez, diabetes, mioclonia, neuropatia, paraparesia espástica e o padrão “ataxia plus” merecem atenção.
Um relato brasileiro de 2020 ilustra por que o diagnóstico pode demorar. Um homem começou com ataxia cerebelar aparentemente isolada aos 46 anos; perda auditiva e neuropatia surgiram cerca de 15 anos depois. A combinação tardia dos sinais levou à identificação de uma variante mitocondrial associada a MERRF. Um caso não permite estimar probabilidades, mas demonstra que o fenótipo pode se completar lentamente.
Como é feita a investigação
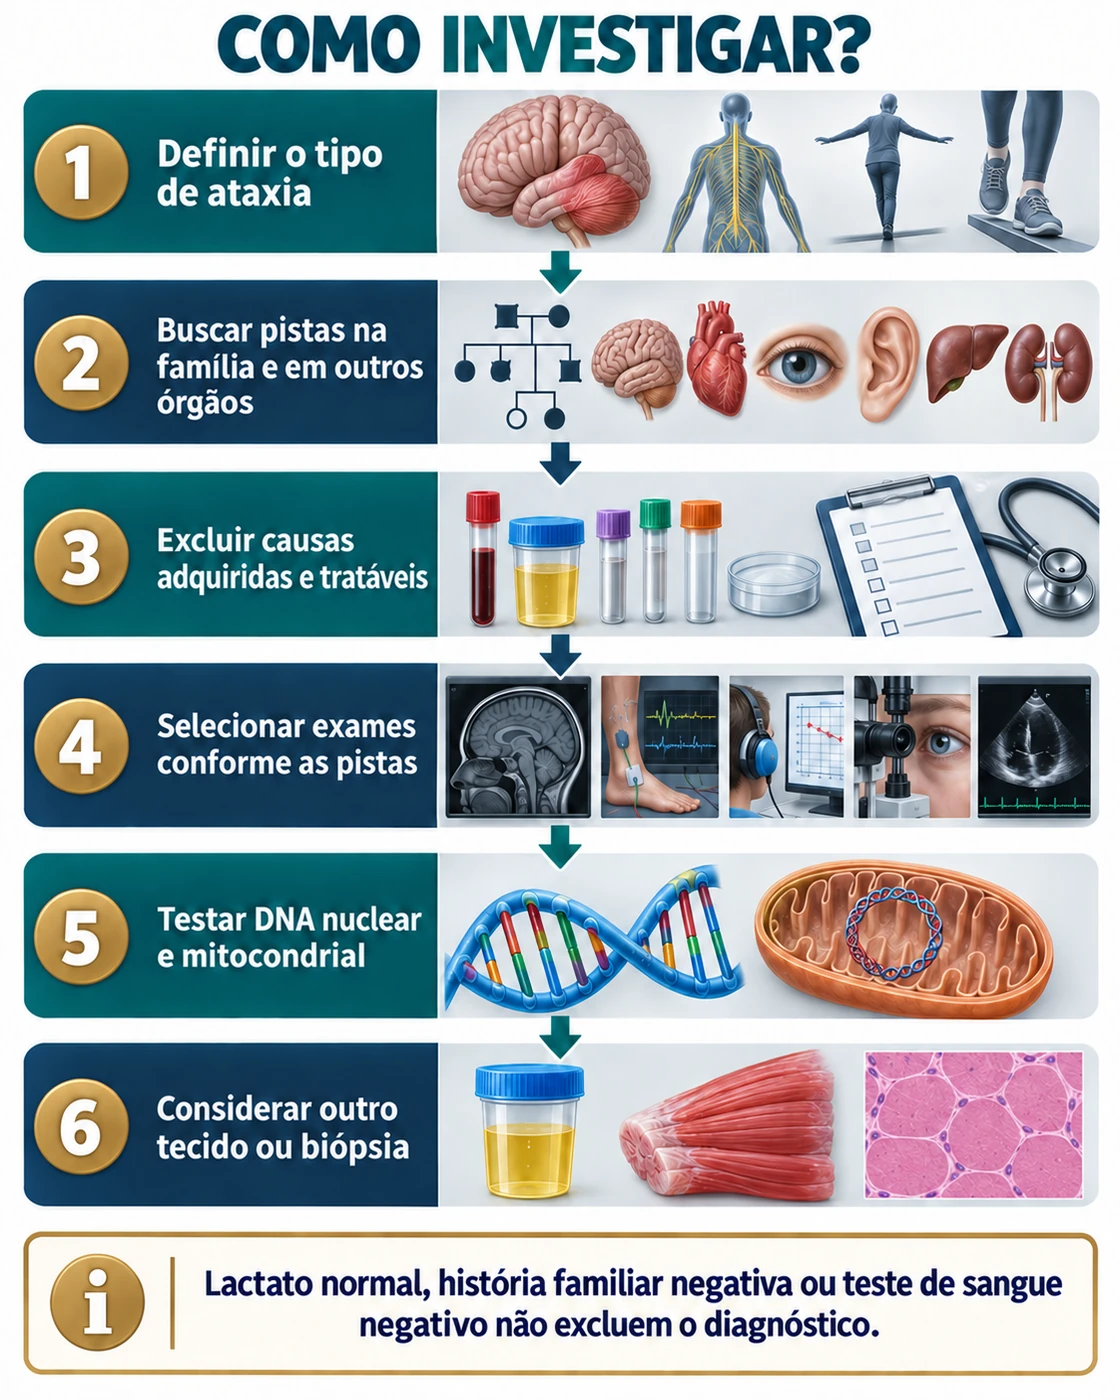
Não existe uma sequência única para todos. A estratégia depende da idade, velocidade de progressão, tipo de ataxia, história familiar e manifestações associadas.
1. Confirmar o tipo de ataxia
O exame neurológico procura separar componente cerebelar, sensorial e vestibular. Reflexos reduzidos, perda de sensibilidade vibratória e piora com olhos fechados sugerem participação sensorial. Nistagmo, dismetria, decomposição dos movimentos e disartria apontam para o cerebelo.
2. Rever a história familiar e os outros órgãos
Uma árvore familiar de pelo menos três gerações pode revelar perda auditiva, diabetes, enxaqueca, baixa estatura, crises epilépticas, intolerância ao exercício ou cardiopatia em parentes. A transmissão materna aumenta a suspeita de alteração no DNA mitocondrial, mas sua ausência não exclui a doença.
3. Excluir causas adquiridas e tratáveis
Antes de atribuir a ataxia a uma causa genética, é necessário considerar deficiências vitamínicas, doenças autoimunes, exposição a álcool ou medicamentos, infecções, neoplasias, doença de Wilson e outras causas definidas pelo contexto clínico. Testes para expansões repetitivas também precisam ser solicitados de forma específica, pois nem todo painel ou exoma as detecta adequadamente.
4. Usar exames de apoio conforme o fenótipo
A ressonância pode mostrar atrofia cerebelar ou padrões de sinal que orientam hipóteses, mas também pode ser pouco específica ou inicialmente normal. Eletroneuromiografia e estudos de condução avaliam neuropatia. Audiometria, avaliação oftalmológica, eletrocardiograma, ecocardiograma e exames endócrinos, renais ou hepáticos são escolhidos de acordo com as pistas encontradas.
Lactato, piruvato, creatinoquinase e outros marcadores metabólicos podem apoiar a avaliação, mas resultados normais não excluem mitocondriopatia. GDF-15 e FGF-21 podem ser úteis em contextos selecionados, sem funcionar como testes confirmatórios isolados.
5. Planejar o teste genético correto
A investigação moderna tende a começar pela genética. Dependendo do caso, pode incluir pesquisa de expansões, painel de ataxias, sequenciamento do exoma ou genoma, análise do DNA mitocondrial e busca de deleções, depleção ou outras variantes estruturais.
O tecido importa. Por causa da heteroplasmia — presença de proporções diferentes de DNA mitocondrial alterado entre células e órgãos — uma variante pode estar abaixo do limite de detecção no sangue. Em situações selecionadas, urina, músculo ou outro tecido afetado pode oferecer informação adicional.
6. Reservar a biópsia muscular para perguntas específicas
A biópsia pode mostrar fibras vermelhas rasgadas, fibras deficientes em citocromo c oxidase, alterações da cadeia respiratória ou múltiplas deleções do DNA mitocondrial. Ela pode fortalecer a interpretação de uma variante genética incerta ou detectar alterações ausentes no sangue. Por ser invasiva e não ter sensibilidade perfeita, sua indicação deve responder a uma dúvida diagnóstica concreta.
Tratamento e acompanhamento
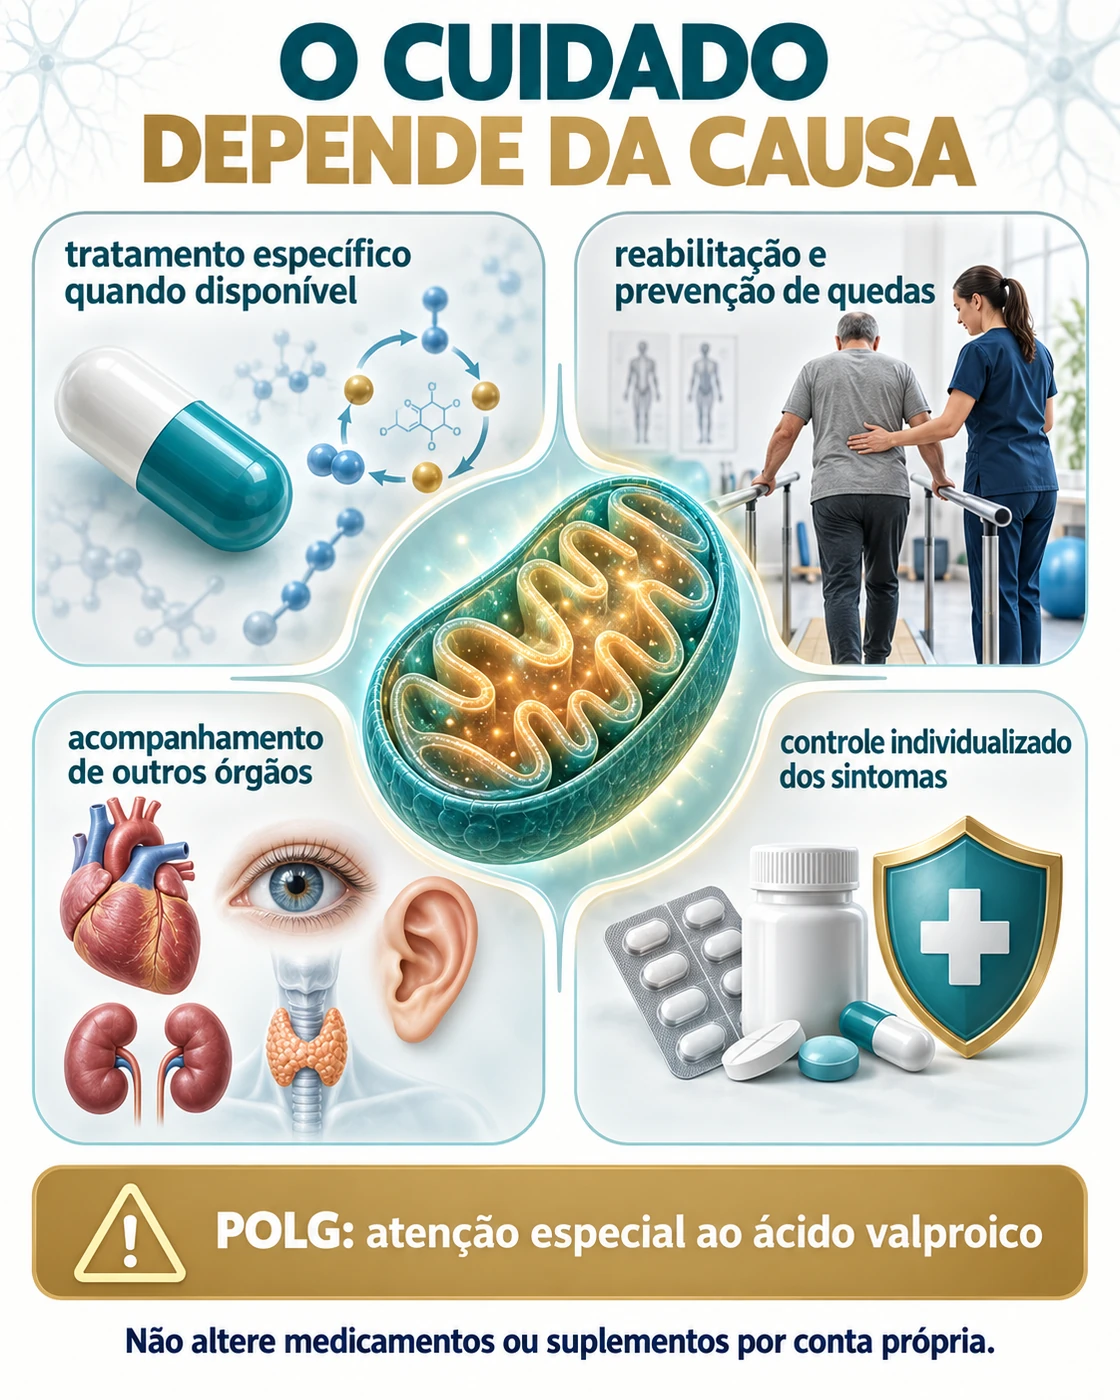
O diagnóstico molecular importa porque “mitocondriopatia” não determina um tratamento único. Algumas causas têm manejo metabólico específico, como determinadas deficiências primárias de coenzima Q10. Em muitas outras, não existe ainda terapia capaz de corrigir a alteração genética, e o cuidado se concentra em reduzir complicações e preservar função.
O plano pode incluir:
- fisioterapia voltada a marcha, equilíbrio, condicionamento e prevenção de quedas;
- terapia ocupacional para adaptar atividades e conservar autonomia;
- fonoaudiologia para fala e avaliação da deglutição;
- tratamento individualizado de epilepsia, distonia, tremor, dor neuropática e outros sintomas;
- correção de perda auditiva ou visual quando possível;
- acompanhamento cardíaco, endócrino, renal, hepático e nutricional conforme o diagnóstico;
- aconselhamento genético, inclusive para discutir herança, risco familiar e limitações dos testes.
Uma precaução relevante envolve doenças relacionadas ao POLG. O ácido valproico pode causar hepatotoxicidade grave nesse contexto. Isso não autoriza interromper um anticonvulsivante por conta própria: diante de suspeita ou confirmação de doença por POLG, a escolha do tratamento deve ser revista rapidamente pela equipe responsável.
Suplementos comercializados como “coquetel mitocondrial” não são equivalentes a tratamento comprovado para todas as mitocondriopatias. A indicação, dose e monitorização dependem do defeito específico, das comorbidades e da qualidade da evidência.
Quando procurar avaliação médica
Uma avaliação neurológica é indicada quando há desequilíbrio progressivo, quedas repetidas, piora da coordenação das mãos, alteração persistente da fala ou combinação desses sintomas com dormência, perda auditiva, limitação dos olhos, crises epilépticas ou intolerância ao exercício.
Procure atendimento de urgência se a ataxia começar subitamente ou vier acompanhada de fraqueza de um lado, alteração abrupta da fala, visão dupla nova, perda de consciência, convulsão prolongada, cefaleia explosiva, febre com confusão ou piora rápida. Nessas situações, causas agudas como acidente vascular cerebral, infecção, intoxicação ou distúrbio metabólico precisam ser avaliadas antes de uma hipótese genética.
Perguntas úteis para levar à consulta:
- Minha ataxia parece cerebelar, sensorial ou mista?
- Quais causas adquiridas e tratáveis já foram excluídas?
- Meu exame genético avaliou expansões repetitivas e DNA mitocondrial?
- O resultado negativo no sangue é suficiente para o meu caso?
- Há sinais que justifiquem avaliação auditiva, oftalmológica, cardíaca ou endócrina?
- Uma biópsia muscular mudaria a interpretação ou a conduta?
- Existe algum medicamento que exija precaução para a hipótese genética considerada?
Perguntas frequentes
Toda pessoa com ataxia deve investigar doença mitocondrial?
Não. As mitocondriopatias fazem parte de um diagnóstico diferencial amplo. A suspeita aumenta quando a ataxia se associa a neuropatia, alterações dos olhos, perda auditiva, epilepsia, mioclonia, intolerância ao exercício ou comprometimento de outros órgãos.
Uma pessoa pode ter ataxia mitocondrial sem casos semelhantes na família?
Sim. A história familiar pode ser negativa por variantes novas, herança recessiva, heteroplasmia, expressão muito variável ou sintomas leves não reconhecidos em outros familiares.
Lactato normal exclui mitocondriopatia?
Não. O lactato pode ser normal, flutuar ou aumentar apenas em determinados contextos. Ele é um dado de apoio e não um teste capaz de confirmar ou excluir sozinho uma doença mitocondrial.
Um exame genético feito no sangue pode dar resultado negativo mesmo quando existe doença mitocondrial?
Sim. Algumas alterações do DNA mitocondrial podem estar em baixa proporção no sangue e ser mais detectáveis em urina, músculo ou outro tecido. Além disso, certos tipos de variante não são bem identificados por todo método genético.
A biópsia muscular é obrigatória?
Não. Atualmente, muitos casos começam por investigação genética. A biópsia muscular pode ser útil quando os testes são inconclusivos, quando é necessário procurar alterações funcionais ou quando o tecido muscular oferece maior chance de detectar determinada alteração.
Ataxia mitocondrial tem tratamento?
O tratamento depende da causa. Algumas deficiências metabólicas específicas têm terapia direcionada, mas muitas mitocondriopatias ainda exigem manejo de sintomas, reabilitação e vigilância de órgãos potencialmente envolvidos.
Ataxia de Friedreich é uma doença mitocondrial?
Ela é uma ataxia genética causada por deficiência de frataxina, proteína localizada na mitocôndria, e envolve disfunção mitocondrial importante. Entretanto, costuma ser classificada separadamente das doenças mitocondriais primárias clássicas.
Quando a falta de equilíbrio exige atendimento urgente?
Procure atendimento imediato quando o desequilíbrio começar de forma súbita ou vier com fraqueza de um lado, alteração importante da fala, visão dupla nova, perda de consciência, convulsão prolongada, cefaleia explosiva, febre com confusão ou piora rápida.
Próximos passos práticos
Se a ataxia está em investigação, reúna laudos de ressonância, eletroneuromiografia, audiometria, avaliação oftalmológica e testes genéticos anteriores. Leve também uma lista de sintomas em outros órgãos e uma história familiar que inclua parentes do lado materno e paterno.
Evite interpretar isoladamente um lactato normal, uma ressonância inespecífica ou um painel genético negativo. Pergunte exatamente quais tipos de variantes e quais regiões foram avaliados. Não inicie suplementos, não suspenda anticonvulsivantes e não altere doses sem discutir com a equipe assistente.
O que esta evidência não prova
As fontes utilizadas não permitem estimar com precisão quantas pessoas com ataxia têm uma mitocondriopatia. Séries de centros especializados incluem pacientes previamente selecionados por maior suspeita clínica, e relatos de caso tendem a destacar apresentações incomuns.
A revisão de escopo sobre POLG reuniu principalmente relatos e séries, com dados ausentes em muitas variáveis. Suas frequências descrevem os casos publicados, não todos os portadores de variantes em POLG. Os estudos também não demonstram que um conjunto específico de sintomas confirme sozinho a etiologia mitocondrial.
Por fim, evidência de disfunção mitocondrial em uma doença não significa que qualquer suplemento “para mitocôndria” seja eficaz. Benefício terapêutico precisa ser demonstrado para a causa, a dose e o desfecho avaliados.
Informação médica importante
Este conteúdo é educativo. Ele não substitui consulta, exame neurológico ou aconselhamento genético e não individualiza diagnóstico ou tratamento. Nenhum resultado isolado deve ser usado para confirmar ou excluir uma mitocondriopatia. Não inicie, suspenda ou ajuste medicamentos e suplementos com base neste texto.
Referências
LOPRIORE, Piervito et al. Mitochondrial ataxias: molecular classification and clinical heterogeneity. Neurology International, v. 14, n. 2, p. 337–356, 2022. Disponível em: https://doi.org/10.3390/neurolint14020028.
KALAMPOKINI, Stefania et al. A scoping review of POLG-related cerebellar ataxia: insights and clinical perspectives. Tremor and Other Hyperkinetic Movements, v. 15, n. 1, art. 55, p. 1–15, 2025. Disponível em: https://doi.org/10.5334/tohm.1027.
BARGIELA, David et al. Mitochondrial pathology in progressive cerebellar ataxia. Cerebellum & Ataxias, v. 2, art. 16, 2015. Disponível em: https://doi.org/10.1186/s40673-015-0035-x.
PEDROSO, José Luiz et al. Should we investigate mitochondrial disorders in progressive adult-onset undetermined ataxias? Cerebellum & Ataxias, v. 7, art. 13, 2020. Disponível em: https://doi.org/10.1186/s40673-020-00122-0.
SYNOFZIK, Matthis et al. Characterizing POLG ataxia: clinics, electrophysiology and imaging. The Cerebellum, v. 11, p. 1002–1011, 2012. Disponível em: https://doi.org/10.1007/s12311-012-0378-2.
HANISCH, Frank et al. SANDO syndrome in a cohort of 107 patients with CPEO and mitochondrial DNA deletions. Journal of Neurology, Neurosurgery & Psychiatry, v. 86, p. 630–634, 2015. Disponível em: https://doi.org/10.1136/jnnp-2013-306748.
GONZÁLEZ-CABO, Pilar; PALAU, Francesc. Mitochondrial pathophysiology in Friedreich’s ataxia. Journal of Neurochemistry, v. 126, supl. 1, p. 53–64, 2013. Disponível em: https://doi.org/10.1111/jnc.12303.
Sobre o autor
Dr. Thiago G. Guimarães
CRM-SP 178.347
Neurologista — Distúrbios do Movimento e Neurogenética, HC-FMUSP
Pinheiros, São Paulo/SP
Site | YouTube | Instagram
Conteúdo educativo; não substitui avaliação médica individual.
Artigos Relacionados
Selecionamos outros conteúdos sobre o mesmo tema para aprofundar a leitura de forma prática e organizada.

SCA27B: o que esta ataxia genética costuma causar e o que um grande estudo ajuda a entender
Um grande estudo holandês ajuda a entender como a SCA27B costuma aparecer, por que ela pode confundir com AVC em alguns casos e quais sinais podem levantar a suspeita diagnóstica.

Ataxia de Friedreich: como a doença costuma evoluir ao longo do tempo?
Um grande estudo internacional ajuda a entender como a ataxia de Friedreich costuma evoluir, quais funções pioram mais cedo e por que idade de início e capacidade de andar importam na progressão.
Epilepsias mioclônicas progressivas: sintomas, diagnóstico e tratamento
Entenda o que são as epilepsias mioclônicas progressivas, quais sinais levantam suspeita, como é feita a investigação genética e quais cuidados podem controlar sintomas.

Ataxia cerebelar tem tratamento? Medicamentos, reabilitação e exercício
Entenda quais tratamentos podem ajudar na ataxia cerebelar, o papel dos medicamentos, da reabilitação e do exercício aeróbico em casa.
Agende sua Consulta
Discuta seu caso com o Dr. Thiago G. Guimarães, neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Atendimento presencial em São Paulo ou por telemedicina.
📍 Consultório: R. Cristiano Viana, 328 - Conj. 201, Pinheiros, São Paulo/SP