SCA2: como o exame neurológico direcionou o diagnóstico após quase 10 anos de sintomas
A SCA2 é uma ataxia hereditária causada, na maioria dos casos, por expansão de repetições CAG no gene ATXN2. Neste caso real anonimizado, a combinação de ataxia progressiva, história familiar em várias gerações, sacadas oculares lentas e atrofia pontocerebelar levou à suspeita já na primeira consulta; o teste mostrou ATXN2 22/41, confirmando SCA2.
Publicado em 1 de outubro de 2026
Caso real anonimizado de SCA2: história familiar, sacadas oculares lentas, atrofia pontocerebelar e teste genético ATXN2 22/41.

Dr. Thiago G. Guimarães
CRM-SP 178.347 | RQE 83752
Neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Corpo clínico do Hospital Sírio-Libanês e Hospital Albert Einstein.
Resposta direta
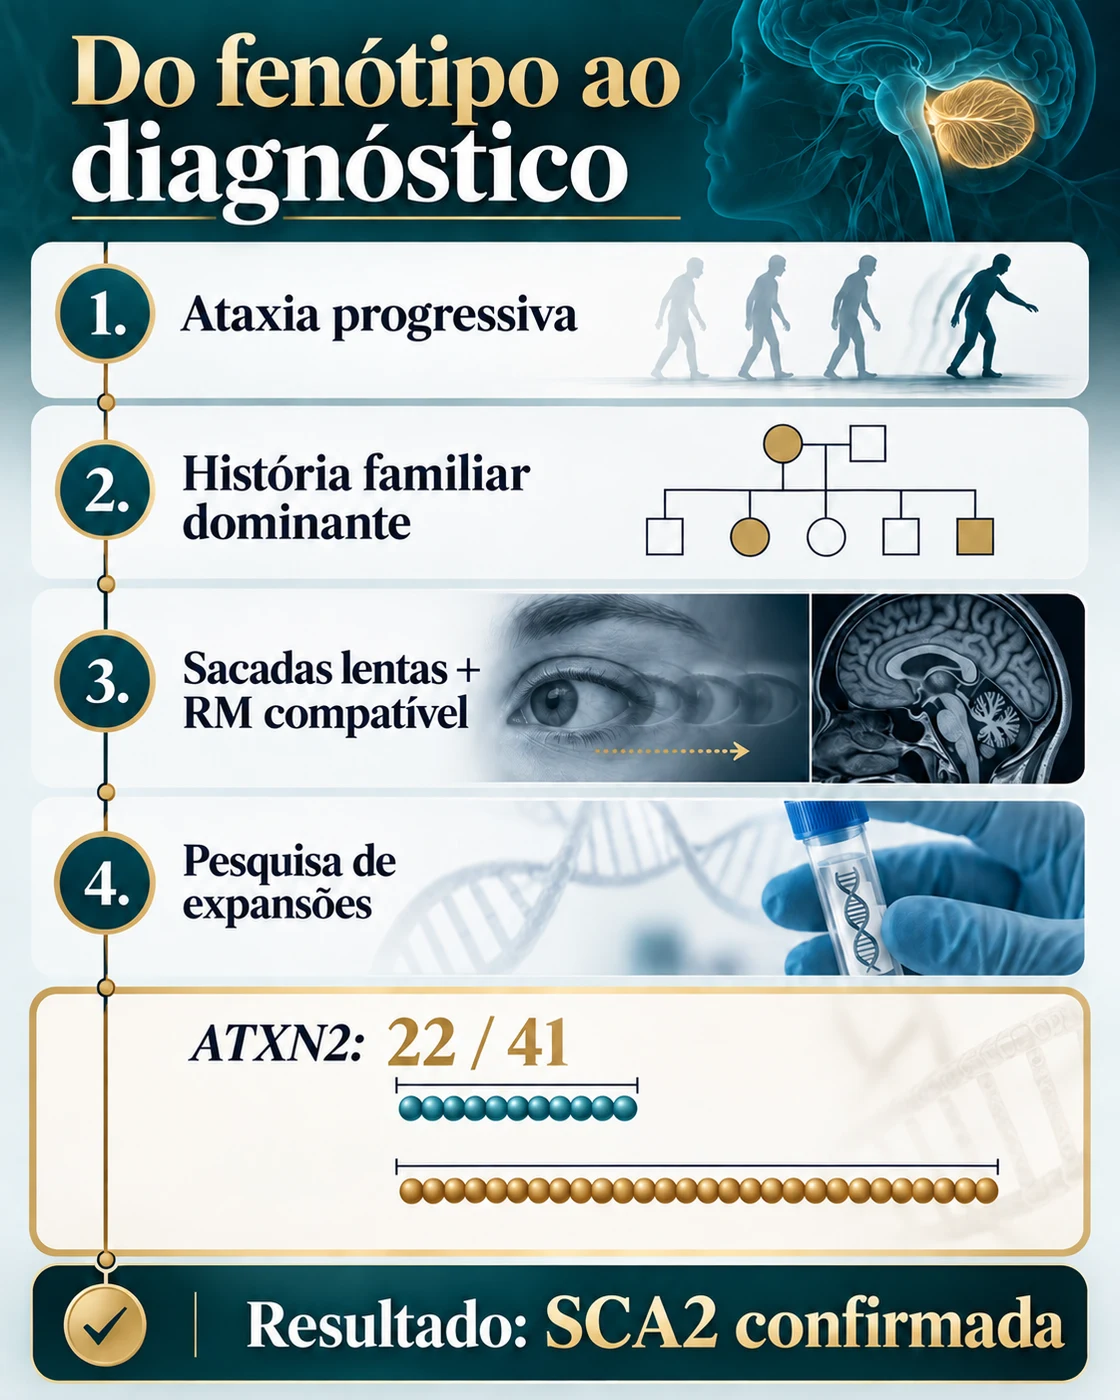
Este é um caso real do consultório, com informações identificáveis omitidas. Um homem de 43 anos chegou à avaliação neurológica com quase dez anos de desequilíbrio progressivo. Já precisava de dois apoios para caminhar. O exame mostrava disartria cerebelar, ataxia dos braços e das pernas, grande instabilidade da marcha, hipocinesia e uma pista especialmente importante: os movimentos rápidos dos olhos, chamados sacadas, estavam lentos.
A ressonância já mostrava atrofia cerebelar e comprometimento pontocerebelar. Além disso, havia pessoas com quadro semelhante em sucessivas gerações da família. Esse conjunto colocou uma ataxia espinocerebelar autossômica dominante no centro da investigação e fez a SCA2 subir para o topo das hipóteses já na primeira consulta.
Foi solicitada pesquisa específica de expansões genéticas. O resultado mostrou ATXN2 22/41: um dos alelos possuía 41 repetições CAG, achado compatível com uma expansão causadora de SCA2.
A principal mensagem deste caso não é que doenças raras sejam fáceis de diagnosticar. É que história familiar bem construída, exame neurológico detalhado e escolha correta do teste genético podem transformar uma investigação que se arrasta por anos.
Em poucos pontos
O quadro começou com desequilíbrio discreto e progrediu lentamente ao longo de aproximadamente uma década.
Na época da avaliação, havia ataxia cerebelar importante, alteração da fala, dificuldade significativa para caminhar e lentificação dos movimentos oculares.
A família apresentava um padrão vertical de pessoas afetadas em diferentes gerações, sugerindo herança autossômica dominante.
A ressonância mostrava atrofia cerebelar e pontocerebelar.
SCA3, SCA2, SCA10 e outras ataxias dominantes faziam parte do diagnóstico diferencial, mas a lentidão das sacadas aumentava de forma importante a suspeita de SCA2.
A pesquisa de expansão confirmou um alelo de 41 repetições CAG em ATXN2.
O que é SCA2?
SCA2 significa ataxia espinocerebelar tipo 2. É uma doença neurológica hereditária na qual ocorre degeneração progressiva de circuitos envolvidos principalmente com equilíbrio, coordenação dos movimentos e controle dos olhos.
O gene relacionado à forma clássica da doença é o ATXN2.
Em vez de uma simples troca de uma letra do DNA, o problema costuma ser uma sequência de três letras — CAG — repetida um número excessivo de vezes.
Uma forma simples de imaginar isso é pensar em uma palavra que deveria aparecer algumas dezenas de vezes em uma linha, mas passa a ser repetida além de determinado limite. O problema não é a existência da palavra, e sim o comprimento anormal da repetição.
Essa analogia tem um limite: o DNA não funciona literalmente como uma frase escrita. Ela serve apenas para mostrar por que o laboratório precisa medir o tamanho dessa região repetitiva.
Por que o resultado 22/41 foi decisivo?
Cada pessoa possui duas cópias do gene ATXN2, uma herdada de cada genitor.
No exame deste caso, foram identificados dois alelos:
22 repetições CAG em uma cópia e 41 repetições CAG na outra.
Na SCA2, alelos com 33 ou mais repetições entram na faixa associada à doença, e expansões acima da faixa de penetrância reduzida têm forte associação com desenvolvimento do quadro clínico.
Portanto, em uma pessoa que já apresentava um fenótipo típico, o alelo com 41 repetições CAG não era apenas uma pista: ele estabelecia a confirmação molecular da SCA2.
O número de repetições, porém, não funciona como um relógio capaz de prever com precisão quando cada sintoma aparecerá, qual será sua gravidade ou como será a evolução individual.
A pista que estava nos olhos
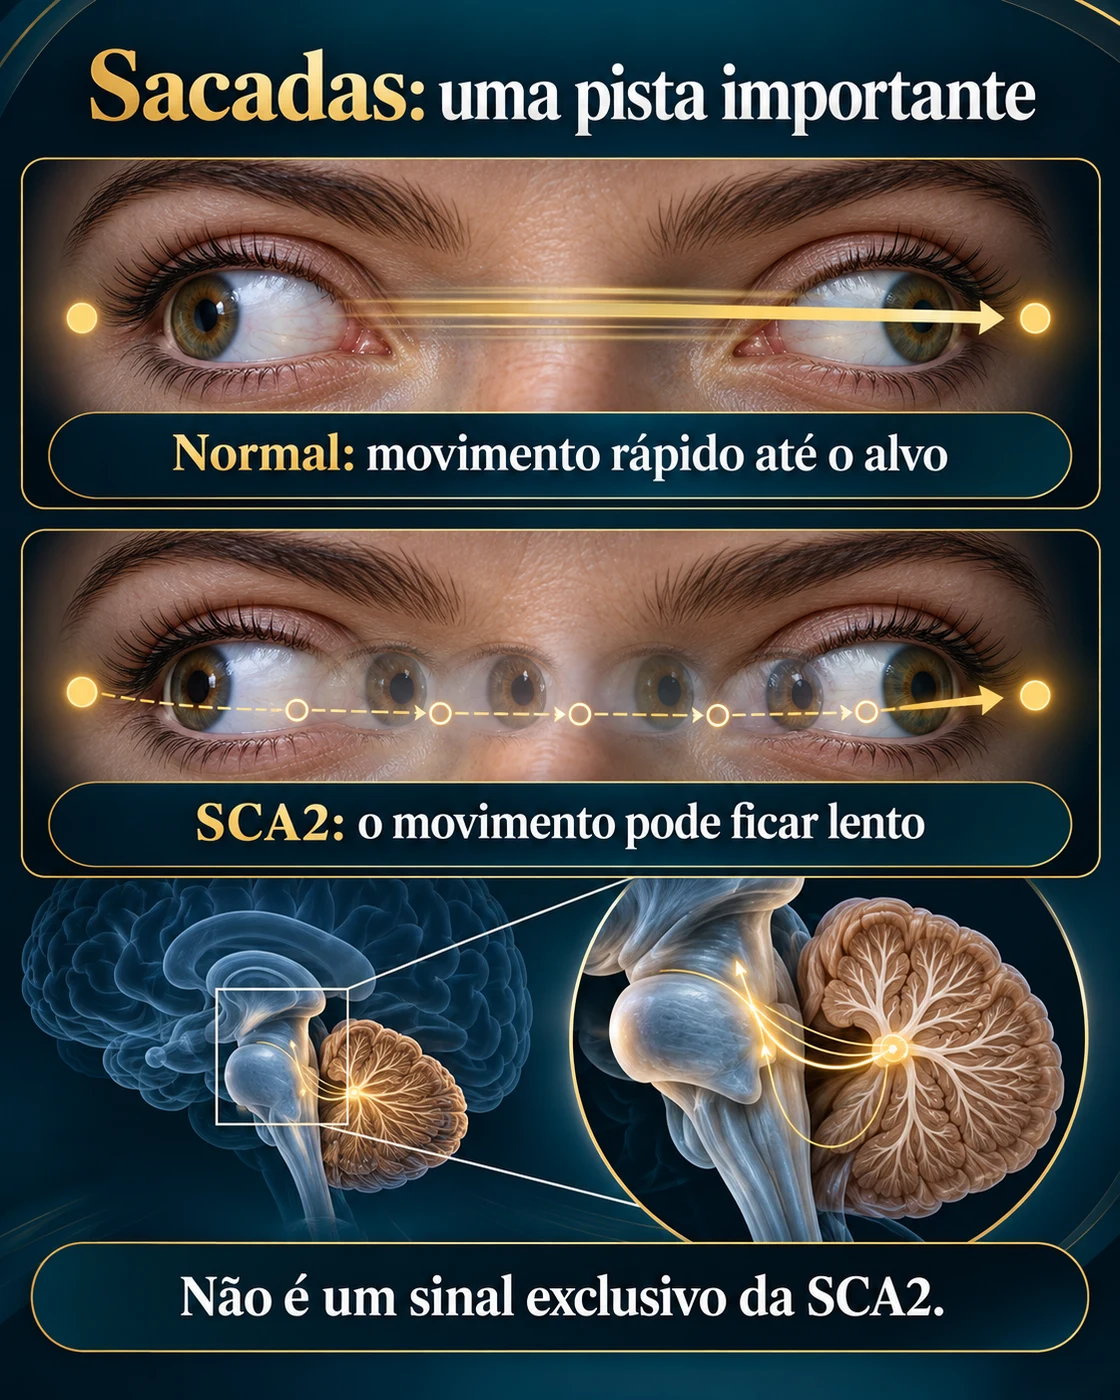
As sacadas são movimentos rápidos que fazemos quando mudamos o olhar de um ponto para outro.
Ao olhar de uma pessoa para outra durante uma conversa, por exemplo, os olhos não deslizam continuamente entre os rostos. Eles executam movimentos rápidos e muito precisos.
Na SCA2, essas sacadas podem se tornar anormalmente lentas.
No caso relatado aqui, havia lentificação das sacadas e dismetria sacádica, isto é, dificuldade de fazer o movimento ocular chegar com precisão ao alvo.
Isso não é exclusivo da SCA2. Entretanto, diante de ataxia progressiva e história familiar dominante, passa a ser uma pista de grande valor.
Foi justamente a combinação — e não um sinal isolado — que tornou o fenótipo particularmente sugestivo.
O que mais apontava para uma ataxia hereditária?
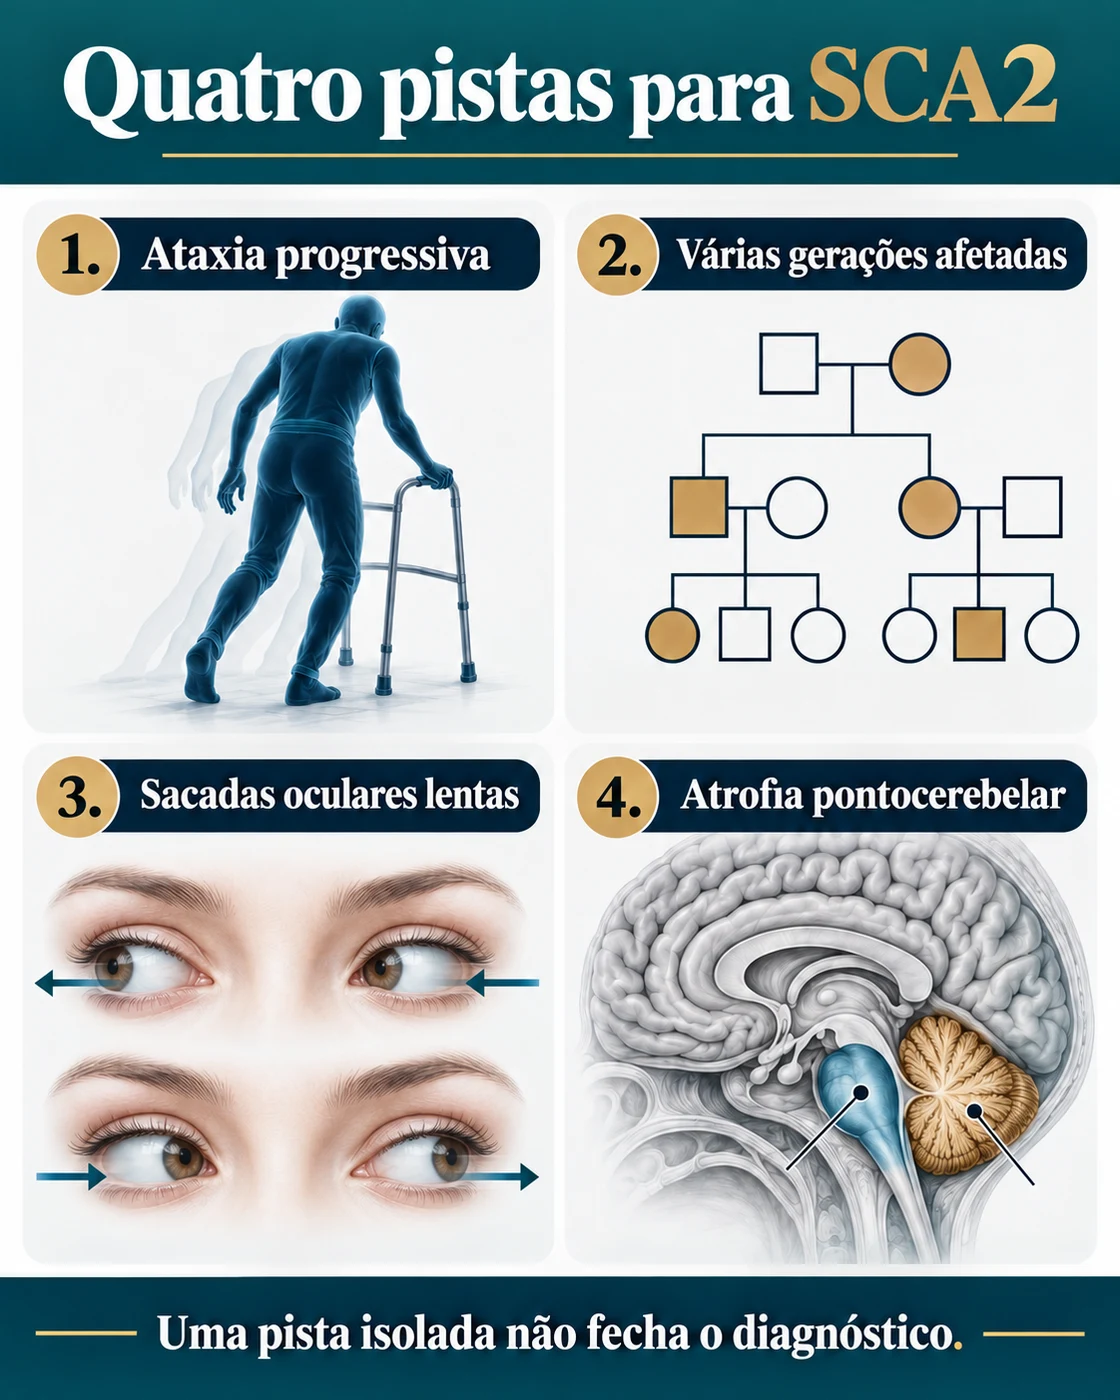
A história familiar era talvez a informação mais importante antes mesmo do teste genético.
Havia pessoas com quadro neurológico semelhante distribuídas por diferentes gerações. Esse padrão é compatível com herança autossômica dominante, na qual a condição pode aparecer sucessivamente em pais, filhos e outros parentes de uma mesma linhagem.
Além disso, o quadro vinha piorando lentamente ao longo de anos.
O exame mostrava ataxia cerebelar global: havia dificuldade para coordenar movimentos dos braços e das pernas, alteração característica da fala e marcha muito instável.
A ressonância mostrava atrofia do cerebelo e das conexões pontocerebelares, um padrão que reforçava a hipótese de uma doença degenerativa envolvendo esses circuitos.
Nenhuma dessas pistas isoladamente confirma SCA2. Juntas, porém, elas formavam um padrão coerente.
Por que SCA2 não era a única hipótese?
Existem dezenas de causas genéticas de ataxia.
Entre as formas autossômicas dominantes, várias podem produzir desequilíbrio progressivo, disartria, atrofia cerebelar e manifestações fora do cerebelo.
Por isso, na avaliação inicial também foram consideradas outras ataxias espinocerebelares, incluindo SCA1, SCA3, SCA6, SCA7 e SCA10.
SCA3 era relevante por sua frequência e pela possibilidade de manifestações extrapiramidais.
SCA10 fazia parte do diagnóstico diferencial dentro do contexto clínico e familiar.
SCA2, entretanto, ganhava peso adicional pela alteração característica da velocidade das sacadas.
Esse é um ponto importante da neurogenética: o objetivo do exame clínico não é substituir o teste molecular, mas escolher melhor qual teste fazer e como interpretar seu resultado.
Quase dez anos até o diagnóstico: isso acontece em ataxias?
Infelizmente, trajetórias diagnósticas longas não são exclusivas deste caso.
Os primeiros sintomas de uma ataxia podem ser relativamente inespecíficos: desequilíbrio, sensação de tontura, mudança discreta da marcha, dificuldade em terrenos irregulares ou uma fala que lentamente se modifica.
Além disso, as ataxias hereditárias são doenças raras e formam um grupo geneticamente muito heterogêneo.
Estudos brasileiros ilustram esse problema. Em uma coorte de doença de Machado-Joseph/SCA3, o atraso mediano entre o início dos sintomas e a confirmação molecular foi de aproximadamente cinco anos. Em um estudo paulista sobre ataxia de Friedreich, os participantes relataram em média cerca de oito anos até o diagnóstico.
Esses números são de doenças e populações diferentes e não devem ser usados para estimar quanto tempo uma pessoa com SCA2 levará para receber um diagnóstico. Eles mostram apenas que a chamada odisseia diagnóstica das ataxias é um problema real.
No caso descrito aqui, não é possível reconstruir retrospectivamente todos os motivos que explicaram quase uma década até a confirmação.
O exame genético certo importa
“Pedir um painel genético” não é uma descrição suficientemente precisa quando se investigam ataxias.
Algumas doenças são causadas por variantes que funcionam como pequenas trocas de letras no DNA. Outras, como várias SCAs, são causadas por expansões de repetições.
Um exame desenhado apenas para sequenciar genes pode não ser equivalente a um exame capaz de medir adequadamente essas expansões.
Por isso, quando o fenótipo sugere uma SCA por expansão, o pedido precisa deixar claro que o método deve avaliar esse tipo de alteração.
Neste caso, a pesquisa direcionada de expansões incluiu os principais diagnósticos diferenciais e identificou o achado causal no ATXN2.
Em investigações mais complexas, estratégias genômicas mais amplas podem ser úteis, desde que a tecnologia empregada tenha capacidade confiável para detectar expansões repetitivas.
O que muda quando o diagnóstico finalmente recebe um nome?
Confirmar uma ataxia genética não apaga os anos anteriores e não significa que todos os problemas tenham uma solução imediata.
Mas o diagnóstico pode mudar bastante a qualidade das decisões seguintes.
Ele evita que a investigação continue indefinidamente procurando explicações incompatíveis com o quadro.
Permite direcionar o acompanhamento para manifestações conhecidas da doença.
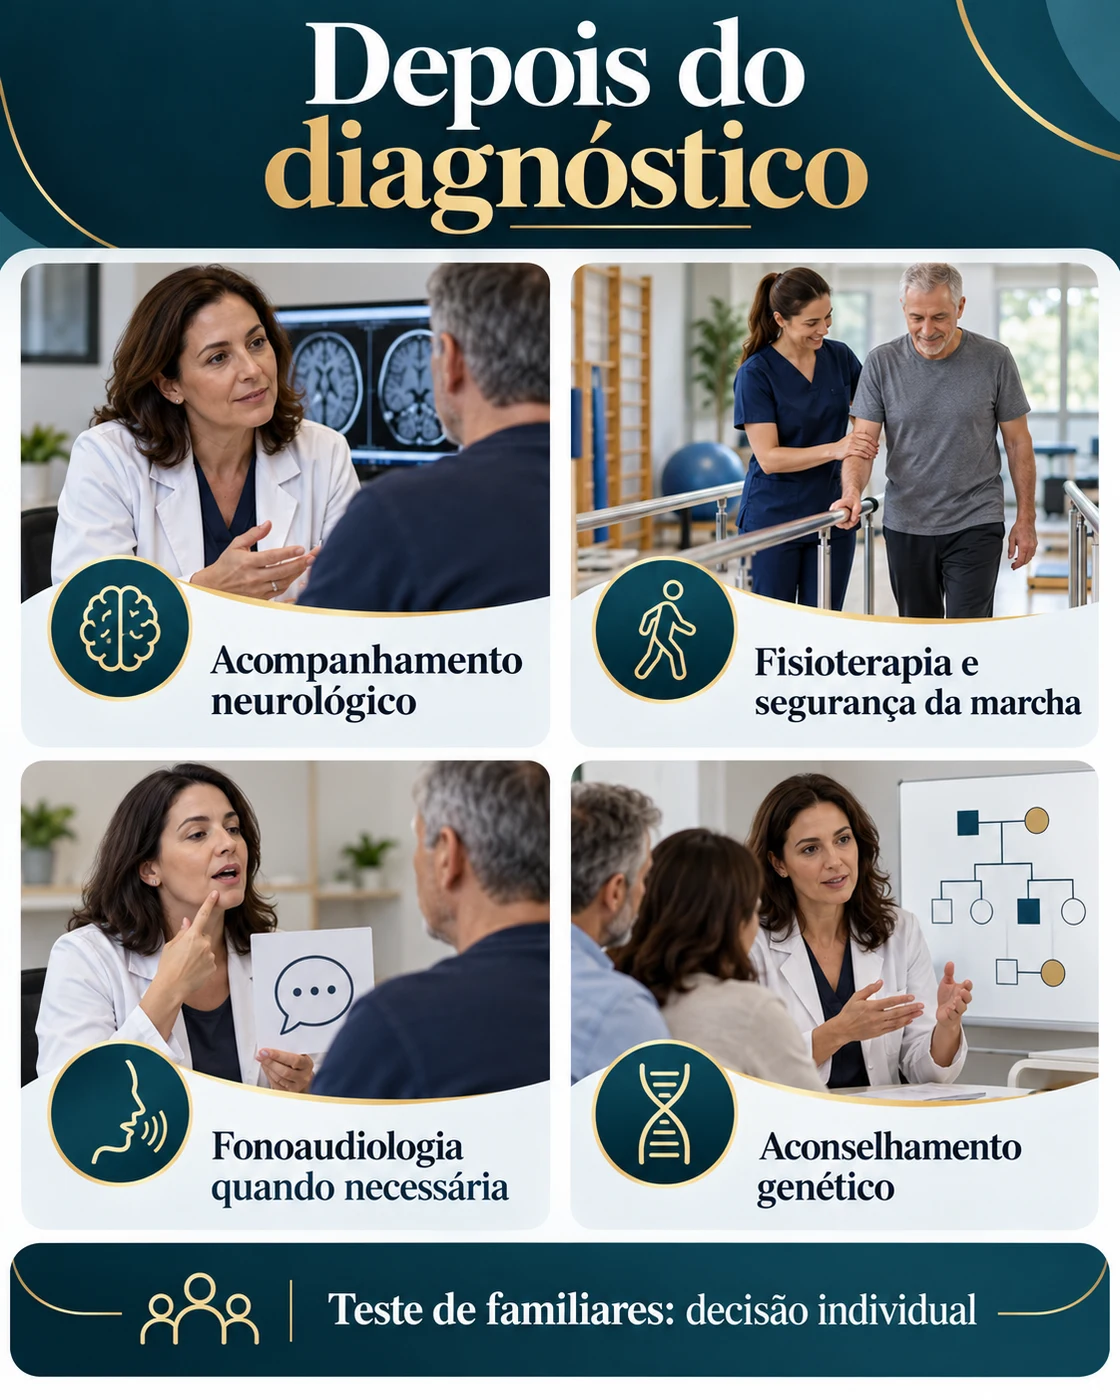
Ajuda a organizar fisioterapia, fonoaudiologia, prevenção de quedas e recursos de mobilidade de acordo com a necessidade funcional.
Também permite uma conversa mais responsável sobre genética familiar.
Em uma condição autossômica dominante como a SCA2, cada filho de uma pessoa que possui a expansão tem 50% de probabilidade de herdá-la.
Isso não significa que familiares assintomáticos devam simplesmente fazer um exame por conta própria. O teste preditivo tem implicações emocionais, familiares e reprodutivas e deve ser precedido de aconselhamento genético.
Para saber mais sobre esse tipo de avaliação, veja a página de Neurogenética.
Reabilitação faz parte do tratamento
Em uma doença progressiva, “não haver uma intervenção que reverta o gene” não significa que não exista tratamento.
Fisioterapia neurofuncional pode trabalhar equilíbrio, estratégias de marcha, transferências, força, condicionamento e prevenção de quedas.
Fonoaudiologia pode ajudar na inteligibilidade da fala e acompanhar a deglutição, mesmo antes de uma pessoa perceber engasgos importantes.
Dispositivos auxiliares de marcha podem aumentar a segurança e a autonomia quando bem indicados.
Sintomas associados, como alterações oculomotoras, manifestações extrapiramidais, tontura ortostática, dor, alterações do sono ou dificuldades de deglutição, também precisam ser avaliados individualmente quando presentes.
O objetivo não é oferecer uma lista idêntica de intervenções a todas as pessoas com SCA2. É identificar quais perdas funcionais estão acontecendo naquele momento e agir sobre elas.
Uma lição importante: nem todo exame alterado explica o quadro neurológico
Durante investigações prolongadas, é comum surgirem exames laboratoriais alterados ou outros problemas de saúde que também precisam de atenção.
Eles devem ser avaliados.
Mas uma alteração laboratorial isolada não deve automaticamente substituir uma hipótese neurológica que explica melhor anos de progressão, o exame físico, a história familiar e a ressonância.
No caso apresentado, havia problemas clínicos paralelos que exigiam investigação própria. Eles não explicavam, porém, o padrão multigeracional de ataxia progressiva.
Esse é um princípio útil em medicina: um paciente pode ter mais de um problema ao mesmo tempo.
Quando vale procurar avaliação especializada?
Uma avaliação em ataxias ou neurogenética merece ser considerada quando o desequilíbrio é progressivo, especialmente se houver combinação de história familiar, fala arrastada, alterações da coordenação, movimentos oculares anormais ou atrofia cerebelar na ressonância.
Uma segunda avaliação também pode ser útil quando a investigação se prolonga sem uma hipótese que integre os achados. A proposta de uma segunda opinião neurológica não é simplesmente repetir exames, mas revisar o fenótipo, a história familiar e a estratégia diagnóstica.
Na consulta, perguntas úteis incluem qual síndrome neurológica melhor descreve o quadro, se o padrão familiar sugere algum tipo de herança, que tipo de teste genético é necessário e se o exame escolhido realmente detecta expansões repetitivas.
Perguntas frequentes
O que é SCA2?
SCA2 é uma ataxia espinocerebelar hereditária causada geralmente por uma expansão de repetições CAG no gene ATXN2. Ela pode comprometer equilíbrio, coordenação, fala, movimentos dos olhos e outras funções neurológicas.
Um resultado ATXN2 22/41 confirma SCA2?
Em uma pessoa sintomática com quadro compatível, um alelo com 41 repetições CAG está na faixa associada à SCA2 e estabelece o diagnóstico molecular.
Sacadas oculares lentas significam necessariamente SCA2?
Não. Sacadas lentas não são exclusivas da SCA2, mas são uma pista particularmente importante quando aparecem junto com ataxia progressiva e história familiar compatível.
A ressonância magnética confirma SCA2?
Não sozinha. Atrofia do cerebelo e da ponte pode reforçar a suspeita, mas a confirmação da SCA2 depende do teste genético apropriado.
SCA2 passa de pais para filhos?
A SCA2 costuma ter herança autossômica dominante. Quando um dos pais possui a expansão causadora, cada filho tem 50% de probabilidade de herdá-la, mas a decisão de realizar teste preditivo deve ser individual e acompanhada de aconselhamento genético.
Todos os parentes devem fazer o teste imediatamente?
Não. Familiares sem sintomas devem receber aconselhamento genético antes de decidir sobre teste preditivo, porque o resultado pode ter implicações emocionais, familiares, reprodutivas e práticas.
Um painel genético comum consegue detectar SCA2?
Nem sempre. A SCA2 é causada por uma expansão repetitiva, e o exame precisa utilizar uma técnica capaz de medir repetições no ATXN2. Por isso, o método do teste importa tanto quanto a lista de genes.
Existe tratamento para SCA2?
O cuidado atual é individualizado e costuma incluir tratamento de sintomas, prevenção de complicações, fisioterapia, fonoaudiologia, recursos para marcha e acompanhamento neurológico. O diagnóstico correto também permite discutir estudos clínicos quando disponíveis.
Quando uma ataxia deve levantar suspeita de causa hereditária?
A suspeita aumenta quando há progressão ao longo dos anos, pessoas afetadas em diferentes gerações, alterações oculomotoras, disartria ou um padrão de imagem compatível. A ausência de história familiar conhecida, porém, não exclui uma causa genética.
Próximos passos práticos
Para quem está vivendo uma investigação de ataxia progressiva, alguns pontos costumam organizar melhor a avaliação: reconstruir a história familiar de pelo menos três gerações; revisar cuidadosamente o exame neurológico, incluindo os movimentos dos olhos; correlacionar os achados com a ressonância; confirmar se o método genético solicitado detecta expansões repetitivas; discutir o resultado em aconselhamento genético; e iniciar medidas de reabilitação e segurança de acordo com as limitações já presentes.
Não é recomendável interpretar isoladamente o número de repetições de um exame de familiar, solicitar teste preditivo sem aconselhamento ou usar o resultado de outra pessoa da família para presumir o próprio diagnóstico.
Piora súbita do equilíbrio, nova fraqueza focal, alteração abrupta da fala ou consciência, convulsão nova ou outros sintomas neurológicos de instalação aguda não devem ser atribuídos automaticamente à SCA2 e exigem avaliação médica apropriada.
O que este caso não prova
Este relato não demonstra que todo paciente com sacadas lentas tenha SCA2.
A atrofia pontocerebelar na ressonância também não é específica e não substitui o teste molecular.
Um único caso não permite medir a precisão de um achado clínico, comparar médicos, estimar a frequência da doença ou concluir por que o diagnóstico demorou tantos anos.
O resultado de 41 repetições CAG confirma a SCA2 neste contexto, mas o tamanho da expansão não permite prever com exatidão a evolução individual, a idade de cada manifestação ou o grau de incapacidade futura.
Também não se pode concluir que todas as pessoas com história familiar de ataxia devam receber o mesmo painel. A escolha do teste depende do fenótipo, do padrão de herança e da tecnologia disponível.
Informação médica importante
Este texto tem finalidade educativa e descreve um caso clínico anonimizado associado a informações da literatura médica.
Ele não substitui consulta, não individualiza diagnóstico ou tratamento e não autoriza iniciar, suspender ou ajustar medicamentos.
Testes genéticos, especialmente em familiares sem sintomas, devem ser discutidos com profissional capacitado em aconselhamento genético ou neurogenética.
Sintomas neurológicos de início súbito ou rapidamente progressivos exigem avaliação médica apropriada e não devem ser atribuídos automaticamente a uma doença genética previamente conhecida.
Referências
PULST, S. M. Spinocerebellar Ataxia Type 2. In: GeneReviews. Seattle: University of Washington, 1993–2026. Atualização de 14 fev. 2019. PMID: 20301452.
SRINIVASAN, S. R.; MOOK, A. D.; ROCHMAN, M. et al. Practice Recommendations for Genetic Testing of Ataxias. Annals of Clinical and Translational Neurology, v. 12, n. 12, p. 2398–2409, 2025. DOI: 10.1002/acn3.70171.
VELÁZQUEZ-PÉREZ, L.; SEIFRIED, C.; ABELE, M. et al. Saccade velocity is reduced in presymptomatic spinocerebellar ataxia type 2. Clinical Neurophysiology, v. 120, n. 3, p. 632–635, 2009. DOI: 10.1016/j.clinph.2008.12.040.
YING, S. H.; CHOI, S. I.; LEE, M. et al. Relative atrophy of the flocculus and ocular motor dysfunction in SCA2 and SCA6. Annals of the New York Academy of Sciences, v. 1039, p. 430–435, 2005. DOI: 10.1196/annals.1325.040.
PINHEIRO, J. D. S.; SENA, L. S.; DONIS, K. C. et al. Diagnostic Delay of Hereditary Ataxias in Brazil: the Case of Machado-Joseph Disease. The Cerebellum, v. 22, n. 3, p. 348–354, 2023. DOI: 10.1007/s12311-022-01404-5.
MACHADO, D. S.; VIANA, C. F.; PEDROSO, J. L. et al. Prevalence and Diagnostic Journey of Friedreich's Ataxia in the State of São Paulo, Brazil. The Cerebellum, v. 23, n. 5, p. 1916–1922, 2024. DOI: 10.1007/s12311-024-01687-w.
Dr. Thiago G. Guimarães
CRM-SP 178.347
Neurologista — Distúrbios do Movimento e Neurogenética
Hospital das Clínicas da FMUSP
📍 Consultório em Pinheiros, São Paulo/SP
🌐 Site
🎬 YouTube
📸 Instagram
Conteúdo educativo; não substitui avaliação médica individual.
Artigos Relacionados
Selecionamos outros conteúdos sobre o mesmo tema para aprofundar a leitura de forma prática e organizada.

Ataxia com deficiência de vitamina E: quando o tremor no pescoço pode ser uma pista
Entenda como a ataxia com deficiência de vitamina E pode começar com tremor da cabeça, distonia cervical, desequilíbrio ou alterações na retina.

FXTAS: quando tremor e desequilíbrio podem estar ligados à pré-mutação do X frágil
Entenda a síndrome de tremor e ataxia associada ao X frágil, seus sintomas, diagnóstico genético, achados na ressonância e opções de tratamento.

Xantomas nos tendões: colesterol muito alto ou doença genética rara?
Entenda por que nódulos nos tendões e articulações podem aparecer na dislipidemia grave ou na xantomatose cerebrotendínea, uma doença genética rara e tratável.

Paraplegia espástica hereditária: o que os genes revelam sobre sintomas e idade de início
Entenda como diferentes genes podem influenciar a idade de início e os sintomas da paraplegia espástica hereditária, sem transformar tendências estatísticas em previsões individuais.
Agende sua Consulta
Discuta seu caso com o Dr. Thiago G. Guimarães, neurologista formado pela USP, especialista em Distúrbios do Movimento e Neurogenética. Atendimento presencial em São Paulo ou por telemedicina.
📍 Consultório: R. Cristiano Viana, 328 - Conj. 201, Pinheiros, São Paulo/SP