HDL2 (Huntington-like 2): quando parece Huntington, mas o gene é JPH3
A HDL2 é uma doença neurodegenerativa genética rara causada por uma expansão de repetição CTG/CAG no gene JPH3. Ela pode provocar movimentos involuntários, rigidez, alterações cognitivas e sintomas psiquiátricos muito semelhantes aos da doença de Huntington, mas o diagnóstico é molecular e o tratamento atualmente é sintomático e multidisciplinar.
Publicado em 6 de outubro de 2026
Entenda o que é a doença de Huntington-like 2 (HDL2), seus sintomas, o papel do gene JPH3, como é feito o diagnóstico, o que significa o número de repetições e quais tratamentos podem ser considerados.

Dr. Thiago G. Guimarães
CRM-SP 178.347 | RQE 83752
Graduado em Medicina pela UPE, com residência em Neurologia no HC-FMUSP e formação especializada em Distúrbios do Movimento e Neurogenética. Corpo clínico do Hospital Sírio-Libanês e Hospital Albert Einstein.
Resposta direta
A doença de Huntington-like tipo 2 (HDL2) é uma doença neurológica genética rara que pode se parecer muito com a doença de Huntington. Ela pode causar movimentos involuntários, lentidão e rigidez, alterações cognitivas e mudanças de humor ou comportamento.
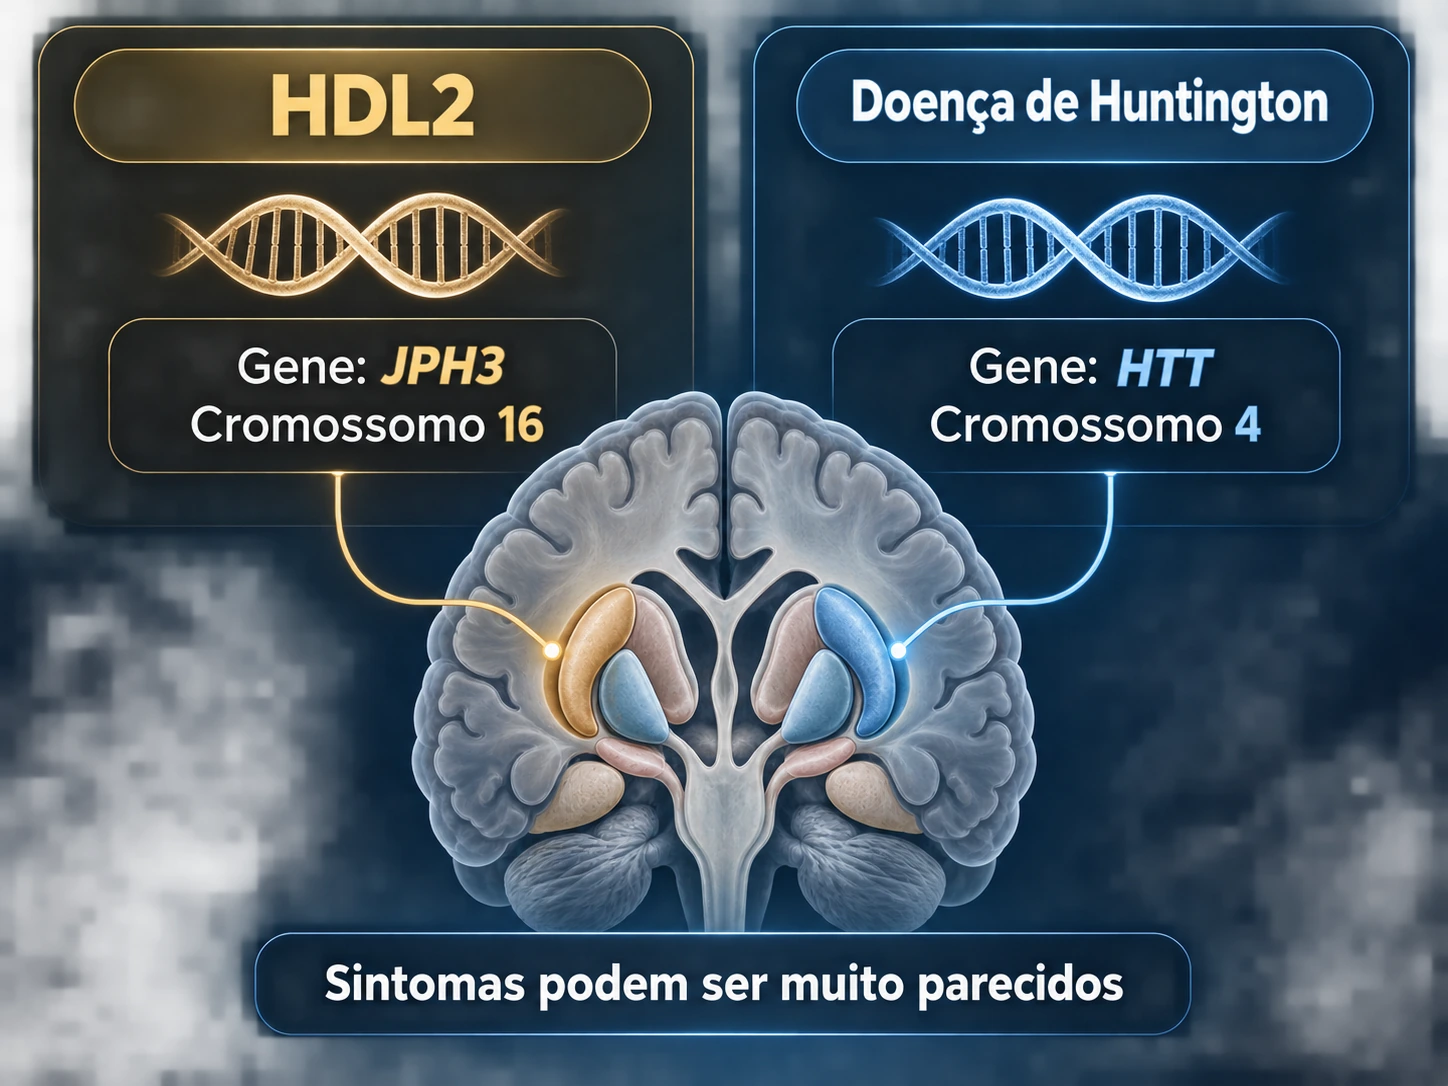
A diferença fundamental está na causa genética. A doença de Huntington clássica está ligada ao gene HTT, enquanto a HDL2 é causada por uma expansão de repetição no gene JPH3.
Isso importa porque duas pessoas podem apresentar quadros clínicos extremamente parecidos e, ainda assim, ter doenças moleculares diferentes.
O diagnóstico merece acompanhamento especializado, mas não representa, por si só, uma emergência imediata. Na prática, o objetivo é identificar quais manifestações estão presentes, acompanhar sua evolução, tratar sintomas que prejudicam função e segurança e oferecer aconselhamento genético adequado à família.
Ainda não existe tratamento comprovado capaz de interromper ou reverter a progressão da HDL2. Entretanto, várias de suas manifestações podem ser tratadas ou acompanhadas de forma ativa.
Em resumo
- A HDL2 é causada por uma expansão de repetição CTG/CAG no gene JPH3, localizado no cromossomo 16.
- Pode ser clinicamente quase indistinguível da doença de Huntington causada pelo gene HTT.
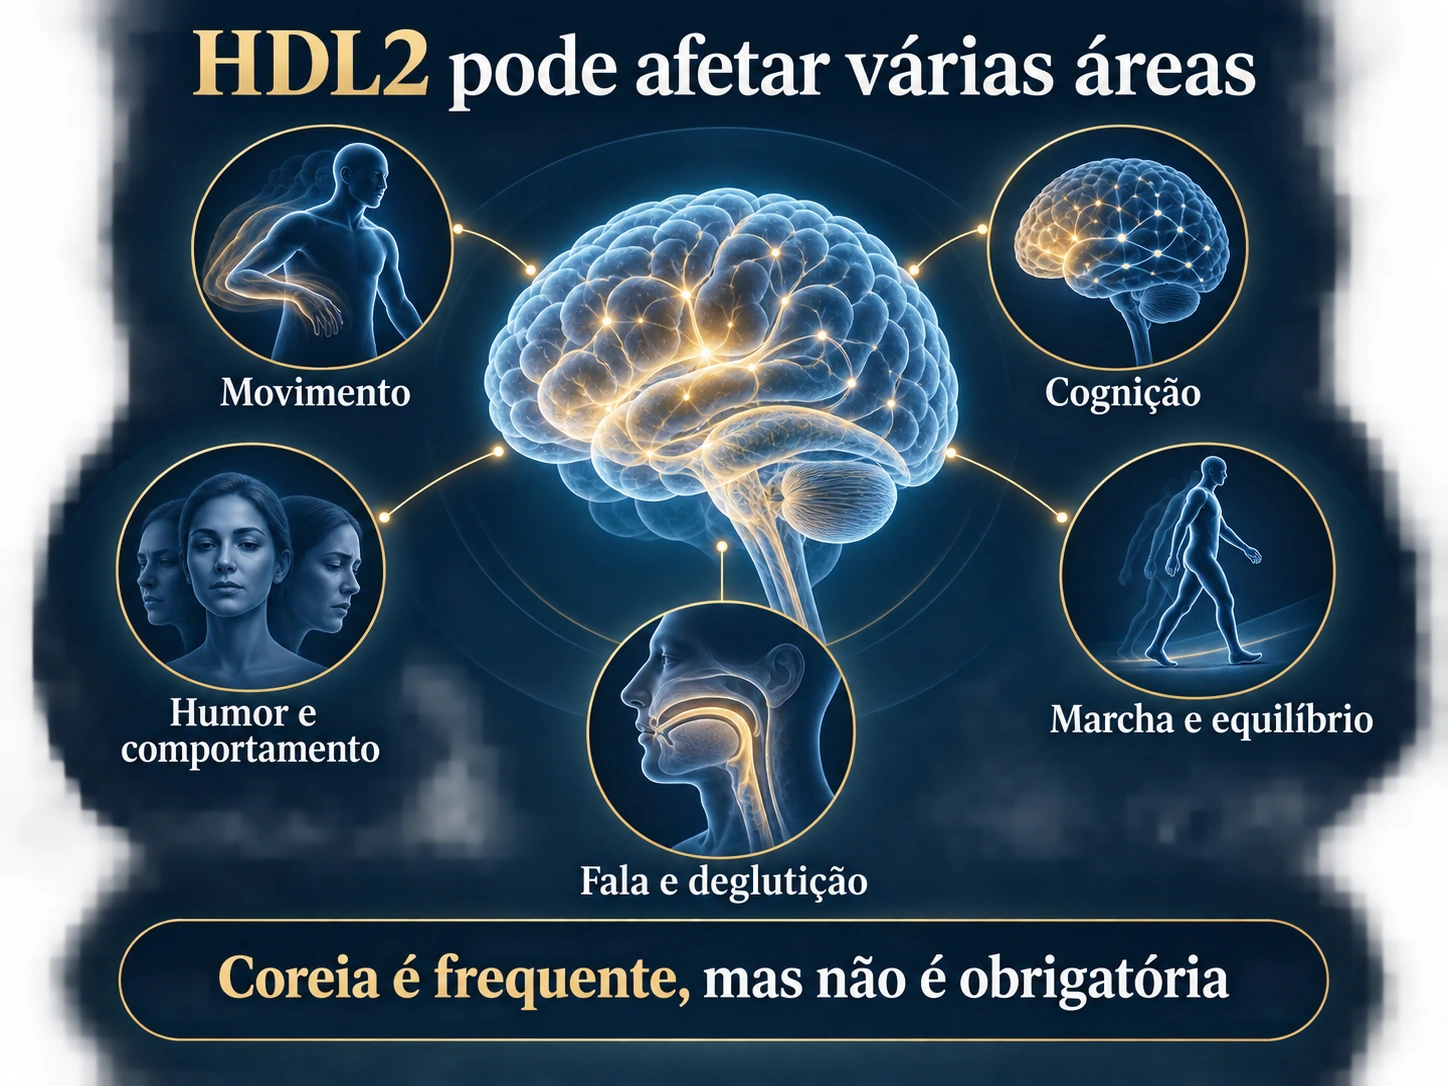
- Coreia é frequente, mas não é obrigatória.
- Rigidez, lentidão, distonia, alterações cognitivas, depressão, apatia, irritabilidade e outros sintomas podem fazer parte do quadro.
- O diagnóstico é confirmado por teste genético.
- Quanto maior a expansão, existe uma tendência populacional de início mais precoce, mas isso não permite prever com precisão a evolução de uma pessoa.
- O tratamento atual é predominantemente sintomático e multidisciplinar.
- Medicamentos estudados para a doença de Huntington podem eventualmente ser utilizados por extrapolação, mas isso não significa que tenham sido comprovados especificamente para HDL2.
- O aconselhamento genético é uma parte central do cuidado.
Por que HDL2 pode ser confundida com doença de Huntington?
O nome já dá uma pista: Huntington disease-like 2 significa algo como "doença semelhante à Huntington tipo 2".
Não se trata de uma forma comum da doença de Huntington. É uma doença genética diferente capaz de atingir circuitos cerebrais semelhantes e, por isso, gerar manifestações muito parecidas.
Na prática, podem aparecer três grandes grupos de sintomas:
- alterações do movimento;
- alterações cognitivas;
- sintomas psiquiátricos ou comportamentais.
Em alguns pacientes, mesmo neurologistas experientes não conseguem diferenciar HDL2 e doença de Huntington apenas pela consulta.
A distinção depende do diagnóstico molecular.
O que acontece no gene JPH3?
O gene JPH3 contém a informação para produção da junctophilin-3, uma proteína presente no sistema nervoso.
Na HDL2 existe uma região do DNA na qual uma pequena sequência de três letras se repete um número excessivo de vezes. É o que chamamos de expansão de repetição trinucleotídica.
Em pessoas sem a doença, são geralmente encontradas 6 a 28 repetições.
A faixa entre 29 e 39 repetições exige interpretação cuidadosa porque seu significado pode ser incerto.
A partir de aproximadamente 40 repetições, as principais referências classificam a expansão como patogênica.
Isso não significa, porém, que o número de repetições seja um relógio.
Existe uma relação populacional entre expansões maiores e início mais precoce, mas pessoas com números semelhantes podem apresentar idades de início, sintomas e velocidades de evolução diferentes.
Especialmente próximo ao limite inferior da faixa patogênica, transformar o número do teste em uma previsão individual rígida seria uma falsa precisão.
Por que essa alteração genética causa doença?
A resposta ainda não está completamente resolvida.
Existem pelo menos três mecanismos que podem contribuir simultaneamente.
Um deles é a redução da função normal da junctophilin-3.
Outro envolve o próprio RNA produzido a partir da região expandida. Esse RNA contendo repetições anormais pode se acumular dentro das células e interferir com proteínas responsáveis pelo processamento de outros RNAs.
Existe ainda uma transcrição no sentido oposto do DNA que pode produzir uma proteína contendo uma sequência expandida de poliglutamina, potencialmente tóxica para os neurônios.
Esses mecanismos são importantes para a pesquisa, mas ainda não sabemos qual deles é mais importante no cérebro humano.
Essa diferença molecular também ajuda a compreender por que uma terapia desenhada especificamente para diminuir a proteína huntingtina, produzida pelo gene HTT, não deve ser automaticamente considerada eficaz para HDL2. O alvo genético da HDL2 é outro.
Quais sintomas podem ocorrer?
A apresentação varia bastante entre pessoas.
Coreia e outros movimentos involuntários
Coreia significa movimentos involuntários irregulares, imprevisíveis e que parecem "fluir" de uma parte do corpo para outra.
Ela é uma manifestação conhecida da HDL2, mas não está presente de maneira exuberante em todos os pacientes.
Também podem aparecer:
- movimentos involuntários da face e da boca;
- distonia, com posturas ou contrações musculares anormais;
- alterações dos movimentos dos olhos;
- mudanças da fala;
- alterações de marcha.
Rigidez e lentidão
Conforme a doença evolui, algumas pessoas desenvolvem maior bradicinesia, ou lentidão dos movimentos, além de rigidez.
Isso cria um fenômeno importante: às vezes a coreia se torna menos evidente enquanto a pessoa se torna mais lenta e rígida.
Portanto, "menos movimentos involuntários" não significa necessariamente que a doença melhorou.
Cognição
A HDL2 pode comprometer funções como:
- atenção;
- velocidade de processamento;
- planejamento;
- organização;
- flexibilidade mental;
- memória e aprendizado;
- capacidade de executar tarefas complexas.
Em alguns pacientes, alterações cognitivas podem ter grande impacto mesmo quando os movimentos ainda são discretos.
Humor e comportamento
Também podem ocorrer:
- depressão;
- ansiedade;
- apatia;
- irritabilidade;
- mudanças de personalidade;
- perseveração;
- impulsividade;
- agressividade;
- mais raramente, sintomas psicóticos.
A revisão sistemática publicada em 2026 chama atenção para o fato de que manifestações psiquiátricas podem aparecer precocemente e, em alguns casos, ter mais destaque do que os sintomas motores.
Marcha, equilíbrio e deglutição
Quedas podem surgir ao longo da evolução.
Alterações da deglutição também merecem atenção porque aumentam o risco de engasgos, perda de peso e aspiração de alimentos ou líquidos para as vias respiratórias.
O que um caso real de consultório ajuda a perceber
Este texto foi motivado por um caso real atendido no consultório. Dados de identificação e detalhes familiares não necessários para a discussão foram deliberadamente omitidos.
Um dos aspectos mais instrutivos do caso foi a discrepância entre a expectativa que muitas pessoas têm de uma "doença semelhante à Huntington" e aquilo que realmente aparecia na consulta.
Os movimentos involuntários eram relativamente discretos. Ao mesmo tempo, já havia evidência de comprometimento cognitivo de perfil atencional-disexecutivo.
Também existia histórico de um episódio importante de engasgo, apesar da ausência de uma queixa persistente de disfagia no cotidiano.
Esse tipo de situação reforça uma mensagem prática: acompanhar HDL2 não significa apenas medir coreia.
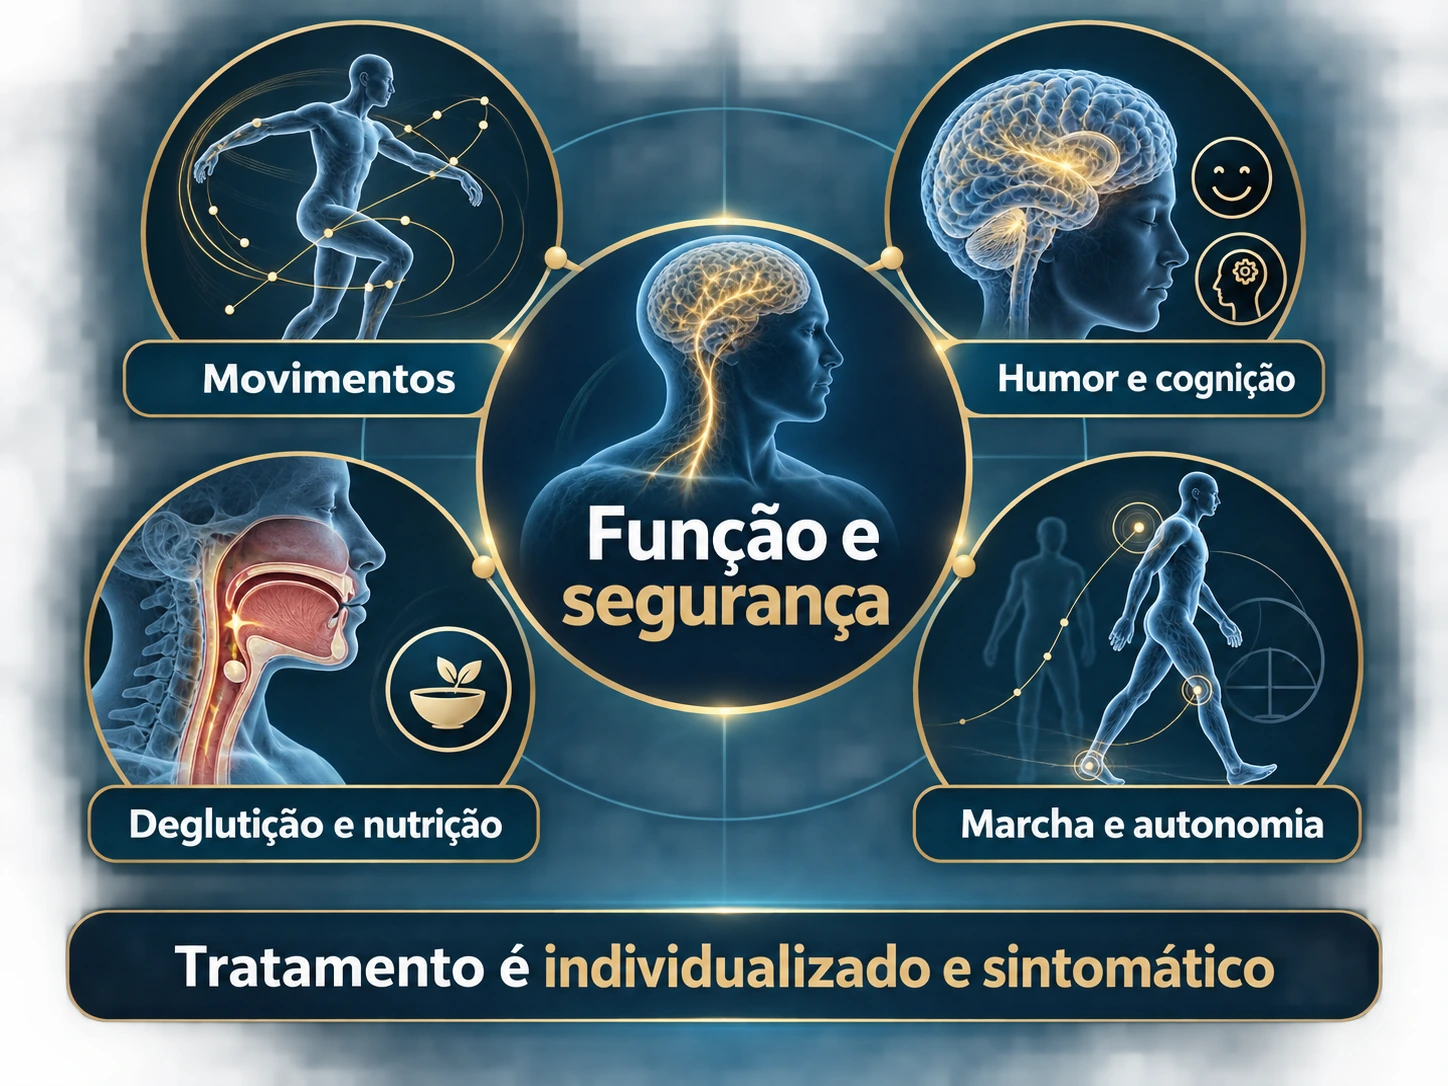
Cognição, comportamento, marcha, quedas, peso, alimentação, deglutição, autonomia, sono e segurança também precisam fazer parte da avaliação.
A coreia pode desaparecer com a progressão?
Pode ficar menos evidente.
Nas fases mais avançadas, algumas pessoas passam de um fenótipo predominantemente hipercinético, com excesso de movimentos, para um quadro mais hipocinético, com rigidez, lentidão e distonia.
Uma pequena série sul-africana publicada em 2024 ilustrou bem essa heterogeneidade: em oito indivíduos com expansões entre 45 e 63 repetições, alterações cognitivas e comportamentais, bradicinesia, rigidez e distonia foram marcantes, enquanto apenas um apresentava coreia importante.
Isso não significa que toda pessoa com HDL2 seguirá essa sequência. Mostra apenas que coreia intensa não é requisito para que a doença seja clinicamente relevante.
Como o diagnóstico de HDL2 é feito?
O diagnóstico começa pela combinação entre história, exame neurológico e contexto familiar.
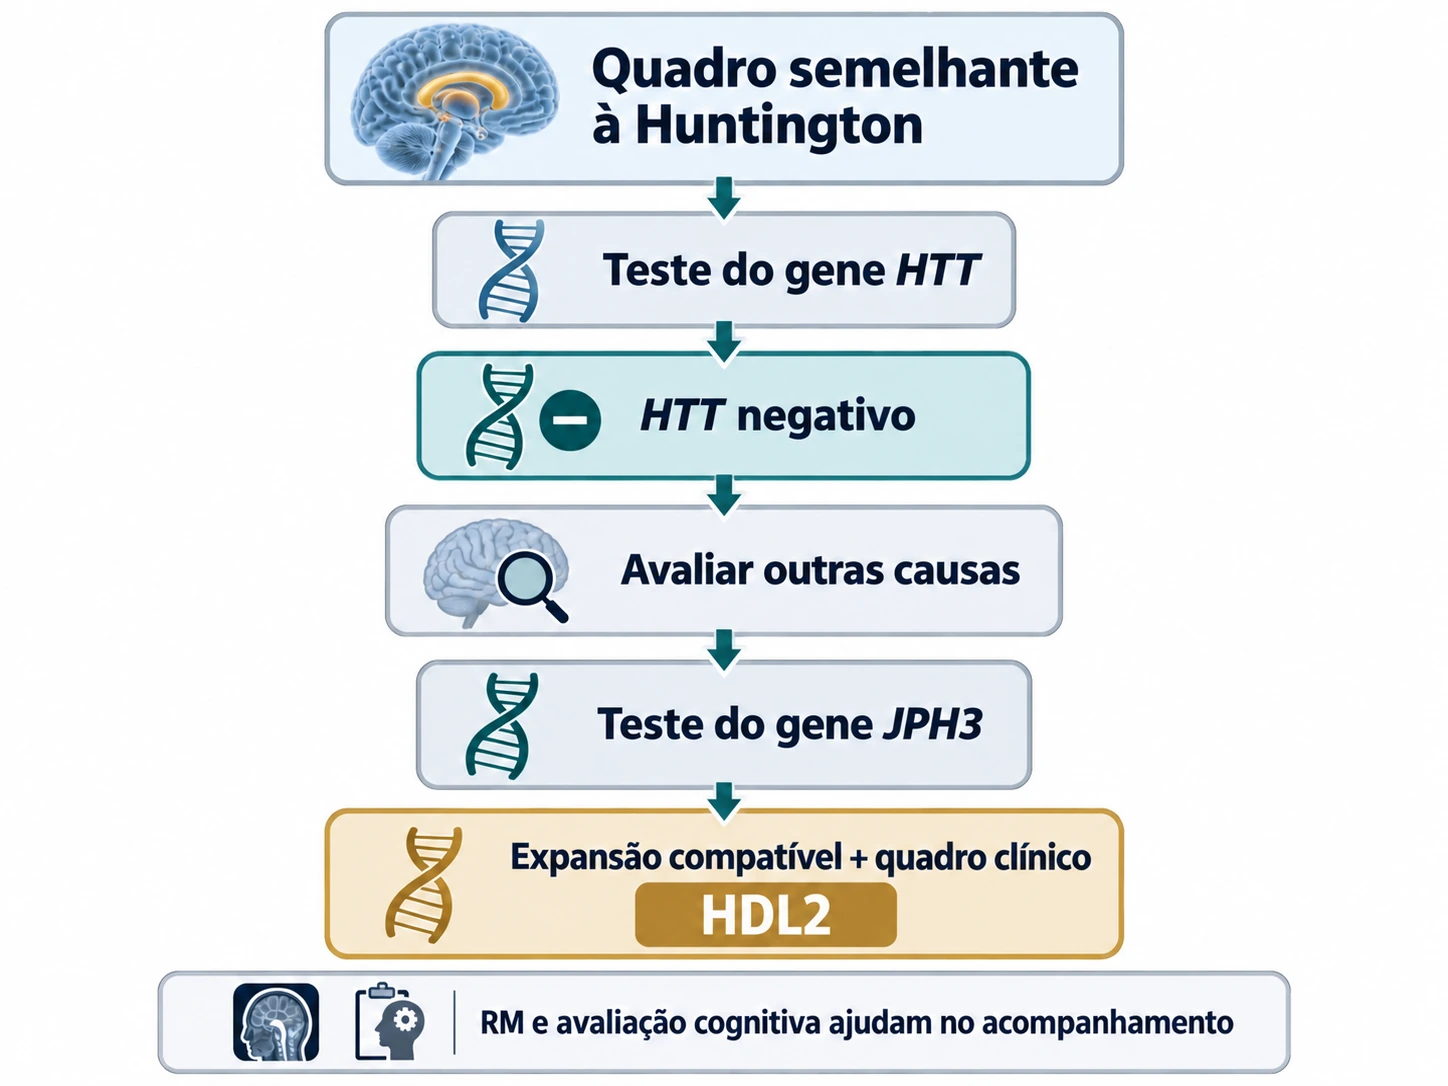
Quando uma pessoa apresenta um quadro semelhante à doença de Huntington, uma etapa fundamental é verificar se existe a expansão patogênica no HTT.
Quando o teste para Huntington é negativo e o fenótipo permanece compatível, especialmente quando existe ancestralidade africana conhecida ou possível, HDL2 passa a ser um dos diagnósticos genéticos a considerar.
A confirmação é feita pela pesquisa da expansão no JPH3.
Esse tipo de investigação faz parte da área de neurogenética.
A ancestralidade importa
Até hoje, os casos bem estabelecidos de HDL2 foram descritos em pessoas com ancestralidade africana confirmada ou provável.
Isso não significa que a pessoa necessariamente se identifique como negra.
A ancestralidade pode ser distante, e a população brasileira possui extensa miscigenação. A própria coorte brasileira publicada em 2025 incluiu predominantemente pacientes que se autodeclaravam brancos.
Por isso, aparência física ou autodeclaração isoladamente não são bons testes genéticos.
O que significa o número de repetições?
O número de repetições é importante, mas precisa ser interpretado sem determinismo.
De forma simplificada:
| Número de repetições | Interpretação geral |
|---|---|
| 6–28 | Faixa habitual |
| 29–39 | Significado incerto ou penetrância reduzida em algumas classificações |
| 40 ou mais | Faixa considerada patogênica nas principais referências atuais |
Existe uma tendência clara de expansões maiores se associarem a início mais precoce.
Na coorte brasileira de 2025, que avaliou 33 pacientes com diagnóstico genético confirmado, essa relação foi forte.
A mediana foi de:
- 47 repetições;
- diagnóstico aos 44 anos;
- 11 anos de duração da doença.
O atraso mediano entre início e diagnóstico foi de aproximadamente 4,5 anos.
Ainda assim, esses números descrevem um grupo. Não permitem colocar o resultado genético de uma pessoa em uma fórmula e prever quantos anos ela levará para desenvolver determinado sintoma.
A ressonância magnética ajuda?
Ajuda, mas não confirma o diagnóstico.
A ressonância pode mostrar redução de volume de estruturas envolvidas no controle do movimento, particularmente regiões do estriado, além de alterações corticais.
O problema é que um padrão semelhante pode aparecer na doença de Huntington.
Por isso, a imagem deve responder a perguntas clínicas e ajudar no acompanhamento, mas não substitui o teste genético.
Avaliação cognitiva também faz parte do acompanhamento
Sim.
Testes como o MoCA podem funcionar como rastreamento, mas determinadas situações exigem avaliação neuropsicológica mais detalhada.
Ela pode investigar atenção, velocidade de processamento, funções executivas, memória e outros domínios.
Isso é especialmente útil quando a família percebe alterações na organização, tomada de decisões, manejo financeiro, direção, trabalho ou atividades do cotidiano.
Alterações cognitivas associadas às doenças neurodegenerativas também podem exigir avaliação específica na área de cognição e demências.
O que os dados brasileiros acrescentaram?
A coorte brasileira publicada em 2025 avaliou 33 pessoas geneticamente confirmadas com HDL2.
Além da relação entre número de repetições e idade de início, o estudo mostrou carga importante de manifestações não motoras, incluindo fadiga, apatia e depressão.
Outro achado relevante foi o atraso diagnóstico mediano de 4,5 anos.
Isso é compreensível.
HDL2 é muito rara, pode se parecer quase perfeitamente com Huntington e ainda pode apresentar sintomas psiquiátricos, cognitivos ou motores pouco específicos durante anos.
O estudo brasileiro melhora nossa compreensão da doença no país, mas 33 pacientes ainda representam uma amostra pequena. Os resultados não devem ser transformados em regras individuais.
Existe tratamento para HDL2?
Atualmente, não há tratamento comprovado capaz de interromper a progressão da HDL2.
O tratamento procura reduzir sintomas, preservar independência e prevenir complicações.
Há uma limitação importante: não existem grandes ensaios clínicos randomizados demonstrando quais medicamentos funcionam especificamente para HDL2.
Grande parte das decisões é baseada na experiência com a doença de Huntington e outros distúrbios neurodegenerativos.
Movimentos involuntários
Quando a coreia realmente interfere na função, segurança ou qualidade de vida, medicamentos que reduzem a atividade do transportador VMAT2 podem ser considerados.
Tetrabenazina e medicamentos relacionados são utilizados para coreia na doença de Huntington.
Deutetrabenazina e valbenazina, por exemplo, possuem estudos randomizados em doença de Huntington.
Mas isso precisa ser dito com clareza: esses estudos não foram realizados em HDL2.
Tratar a coreia simplesmente porque ela é visível também pode ser um erro.
Medicamentos antidopaminérgicos podem, em determinadas circunstâncias, piorar lentidão, rigidez, apatia ou outros sintomas. A decisão deve considerar o impacto funcional global.
Rigidez, lentidão e distonia
Quando predominam rigidez e lentidão, é particularmente importante revisar medicamentos que possam estar aumentando o bloqueio dopaminérgico.
Distonias focais podem exigir estratégias específicas, incluindo reabilitação e, em casos selecionados, toxina botulínica.
A escolha depende da fenomenologia do movimento, e não apenas do nome da doença.
Humor e comportamento
Depressão, ansiedade, irritabilidade, apatia e psicose merecem investigação e tratamento próprios.
Em uma doença que pode afetar simultaneamente movimento, cognição e comportamento, escolher um medicamento apenas pelo efeito motor pode gerar consequências indesejáveis em outra área.
Também é importante procurar fatores tratáveis que pioram comportamento, como:
- dor;
- privação de sono;
- constipação;
- infecções;
- efeitos de medicamentos;
- sobrecarga ambiental.
Marcha e quedas
Fisioterapia neurofuncional, treino de equilíbrio e adaptação ambiental podem ser importantes.
Reduzir coreia não significa automaticamente melhorar a marcha. Rigidez, lentidão, controle postural, cognição e efeitos medicamentosos também influenciam o risco de quedas.
Deglutição e nutrição
Engasgos recorrentes, tosse ao comer, mudança de voz após engolir, refeições muito prolongadas ou perda de peso justificam avaliação.
Fonoaudiologia e nutrição podem ter papel importante, e alguns pacientes necessitam de avaliação instrumental da deglutição.
Existem terapias experimentais capazes de modificar a doença?
Ainda não há uma terapia modificadora aprovada especificamente para HDL2.
Há pesquisas muito interessantes sobre doenças causadas por expansões genéticas, incluindo:
- oligonucleotídeos antissenso, ou ASOs;
- silenciamento de RNA;
- terapias gênicas;
- manipulação seletiva do alelo expandido;
- modelos derivados de células-tronco pluripotentes induzidas, as iPSCs.
Para HDL2, porém, grande parte desse raciocínio permanece experimental ou pré-clínico.
Também é necessário separar HDL2 do intenso desenvolvimento terapêutico existente na doença de Huntington clássica.
Uma estratégia criada para reduzir HTT atua sobre o gene da doença de Huntington. HDL2 é causada por JPH3.
Portanto, um tratamento bem-sucedido para Huntington não pode ser considerado automaticamente um tratamento para HDL2.
HDL2 é hereditária?
Sim.
A HDL2 apresenta herança autossômica dominante.
Isso significa que uma pessoa que possui uma expansão patogênica tem, em cada gestação, 50% de chance de transmitir o alelo expandido.
Isso não significa que "metade dos filhos obrigatoriamente terá a alteração".
Cada gestação é um evento independente.
Em uma família com quatro filhos, por exemplo, diferentes combinações são possíveis: nenhum, um, dois, três ou todos podem herdar o alelo.
Familiares sem sintomas devem fazer o teste?
Essa decisão exige muito mais do que solicitar um exame de sangue.
Quando uma pessoa adulta e assintomática deseja saber se herdou a expansão existente na família, estamos falando de testagem preditiva.
As principais referências recomendam seguir princípios semelhantes aos utilizados para a doença de Huntington.
O processo costuma incluir:
- aconselhamento genético antes do teste;
- discussão sobre por que a pessoa deseja saber;
- avaliação das possíveis consequências emocionais;
- reflexão sobre família, relacionamentos e planejamento de vida;
- consentimento informado;
- planejamento de como o resultado será recebido;
- suporte após o resultado.
Para crianças ou adolescentes assintomáticos, a testagem preditiva de uma doença tipicamente de início adulto geralmente é adiada quando não existe uma intervenção preventiva capaz de modificar o prognóstico. A situação é diferente quando existem sintomas e o exame está sendo utilizado com finalidade diagnóstica.
Diagnóstico pré-natal e teste genético pré-implantacional podem ser tecnicamente possíveis quando a alteração familiar já foi identificada, mas exigem aconselhamento especializado.
O número de repetições prevê o futuro?
Não com a precisão que muitas famílias gostariam.
Existe uma relação estatística entre expansões maiores e início mais precoce.
Isso é útil para compreender a biologia da doença e diferenças entre grupos.
Não significa que seja possível dizer:
"Com este número de repetições, a doença começará aos X anos e evoluirá em Y anos."
Outros fatores genéticos, biológicos e provavelmente ambientais contribuem para a variabilidade.
O número de repetições é uma peça importante do quebra-cabeça, não uma previsão completa do futuro.
Qual é o prognóstico?
A HDL2 é uma doença progressiva.
Publicações mais antigas descrevem sobrevida frequentemente na ordem de 10 a 20 anos após o início clínico, mas esse número precisa ser tratado com muita cautela.
As séries históricas são pequenas, e a revisão sistemática mais recente encontrou grande heterogeneidade na duração da doença.
Para uma pessoa individual, costuma ser mais útil acompanhar a trajetória funcional do que tentar transformar o diagnóstico em uma contagem regressiva.
Entre os aspectos importantes estão:
- autonomia nas atividades cotidianas;
- cognição;
- comportamento;
- marcha;
- frequência de quedas;
- deglutição;
- peso e estado nutricional;
- comunicação;
- necessidade de supervisão.
Quando procurar avaliação médica?
Uma avaliação com neurologista, preferencialmente com experiência em distúrbios do movimento ou neurogenética, é particularmente relevante quando existe:
- coreia ou outros movimentos involuntários progressivos;
- rigidez ou lentidão sem explicação clara;
- alterações cognitivas associadas a movimentos anormais;
- mudanças comportamentais ou psiquiátricas acompanhadas de sintomas neurológicos;
- história familiar de quadro semelhante à doença de Huntington;
- quadro típico de Huntington com teste HTT negativo;
- resultado genético em JPH3 que precise ser interpretado.
Quando a avaliação não deve esperar a consulta de rotina?
Algumas situações merecem atenção mais rápida, entre elas:
- engasgos repetidos ou episódio importante de sufocamento;
- suspeita de aspiração de alimento;
- perda de peso progressiva;
- quedas frequentes ou queda com traumatismo;
- piora acentuada de confusão ou comportamento;
- psicose grave;
- ideação ou comportamento suicida;
- perda rápida de autonomia;
- alteração neurológica súbita, que não deve ser atribuída automaticamente à doença genética.
Perguntas úteis para levar à consulta
Em vez de perguntar apenas "como estão os movimentos?", pode ser mais útil discutir:
- Qual é o sintoma que mais interfere na função atualmente?
- O movimento involuntário realmente precisa ser tratado?
- Existe rigidez ou lentidão além da coreia?
- Algum medicamento pode estar piorando o parkinsonismo ou a apatia?
- Há sinais de dificuldade de deglutição?
- Peso e alimentação permanecem estáveis?
- Existem sintomas de depressão, ansiedade ou irritabilidade?
- Como está a cognição em comparação com avaliações anteriores?
- Existe risco em continuar dirigindo?
- Quais escalas podem ajudar a acompanhar a evolução?
- A família precisa de aconselhamento genético?
- O que deve motivar contato antes do retorno programado?
Perguntas frequentes
HDL2 é a mesma coisa que doença de Huntington?
Não. As duas doenças podem produzir sintomas muito semelhantes, mas a doença de Huntington clássica é causada por uma expansão no gene HTT, enquanto a HDL2 está relacionada a uma expansão no gene JPH3.
Toda pessoa com HDL2 apresenta coreia?
Não. A coreia é comum, mas algumas pessoas apresentam principalmente rigidez, lentidão, distonia, alterações cognitivas ou sintomas psiquiátricos, sobretudo em determinados estágios da doença.
Como o diagnóstico de HDL2 é confirmado?
O diagnóstico é confirmado por teste genético que identifica a expansão de repetição CTG no gene JPH3, interpretada em conjunto com a história clínica e o exame neurológico.
O que significa ter 40 ou mais repetições no JPH3?
Essa faixa é considerada patogênica nas referências atuais, mas o número isolado não funciona como uma previsão exata da idade de início, da velocidade de progressão ou da gravidade de uma pessoa.
A ressonância magnética confirma HDL2?
Não. A ressonância pode mostrar atrofia de estruturas como o estriado e o córtex, mas alterações semelhantes podem ocorrer na doença de Huntington. O diagnóstico definitivo depende do teste molecular.
Existe tratamento para HDL2?
Existem tratamentos para sintomas e complicações, mas ainda não há terapia comprovada capaz de interromper ou reverter a progressão da HDL2. Grande parte do manejo é adaptada da experiência com doença de Huntington.
Medicamentos usados para coreia na doença de Huntington podem ser usados em HDL2?
Podem ser considerados em situações selecionadas, mas isso representa extrapolação da evidência da doença de Huntington. A escolha depende de quais sintomas realmente prejudicam a função e de riscos como depressão, apatia, rigidez e parkinsonismo.
Os filhos de uma pessoa com HDL2 obrigatoriamente terão a doença?
Não. A herança é autossômica dominante: cada filho tem, em cada gestação, 50% de chance de herdar o alelo expandido quando um dos pais possui uma expansão patogênica.
Uma pessoa saudável da família deve fazer o teste genético imediatamente?
Não necessariamente. Testagem preditiva em adultos assintomáticos deve ser uma decisão voluntária e acompanhada de aconselhamento genético pré e pós-teste, considerando repercussões emocionais, familiares e práticas.
Quando uma pessoa com HDL2 precisa de avaliação mais rápida?
Engasgos importantes, perda de peso relevante, quedas repetidas, piora abrupta da autonomia, sintomas psiquiátricos graves, ideação suicida ou mudanças neurológicas súbitas justificam avaliação médica sem esperar a consulta de rotina.
Próximos passos práticos
Para quem recebeu um diagnóstico de HDL2, o passo mais útil geralmente não é tentar prever toda a evolução da doença de uma vez.
É construir uma linha de base.
Vale acompanhar sistematicamente:
- movimento;
- marcha e quedas;
- cognição;
- comportamento e humor;
- fala;
- deglutição;
- peso e nutrição;
- sono;
- capacidade para atividades do cotidiano;
- segurança para dirigir;
- necessidades da família e do cuidador.
Escalas utilizadas na doença de Huntington, como componentes da UHDRS e medidas de capacidade funcional, podem ajudar a documentar mudanças ao longo do tempo.
O ponto central é tratar aquilo que realmente compromete função e qualidade de vida, sem perseguir apenas o sintoma visualmente mais chamativo.
Também é importante não iniciar, interromper ou ajustar por conta própria medicamentos destinados à coreia, ao humor, ao sono ou a outros sintomas neurológicos.
O que as evidências atuais não provam
Apesar de avanços recentes, há limites importantes no que podemos afirmar sobre HDL2.
A revisão sistemática de 2026 identificou apenas 109 indivíduos com HDL2 distribuídos por 36 estudos. A maior parte da literatura é formada por relatos de casos, pequenas séries e estudos observacionais.
Isso significa que ainda não sabemos com precisão:
- qual é a história natural de todas as faixas de expansão;
- quanto o tamanho da repetição determina o prognóstico individual;
- quais medicamentos apresentam a melhor relação entre benefício e risco especificamente em HDL2;
- se respostas observadas na doença de Huntington são reproduzidas na mesma magnitude em HDL2;
- quais biomarcadores acompanharão melhor a progressão;
- se terapias celulares, ASOs, silenciamento gênico ou outras estratégias experimentais conseguirão modificar a doença;
- qual é a expectativa de vida individual de uma pessoa apenas a partir do resultado genético.
A coorte brasileira de 33 pessoas é extremamente relevante para compreender a doença em nosso país, mas continua pequena.
Da mesma maneira, resultados de ensaios de tetrabenazina, deutetrabenazina ou valbenazina realizados em doença de Huntington não constituem prova direta de eficácia em HDL2.
E terapias direcionadas ao gene HTT não devem ser consideradas automaticamente aplicáveis a uma doença cujo alvo molecular é JPH3.
Informação médica importante
Este texto tem finalidade educativa e não substitui avaliação médica individual.
HDL2 é uma doença complexa e heterogênea. O mesmo diagnóstico genético pode produzir manifestações diferentes entre pessoas, e decisões de tratamento precisam considerar movimento, cognição, comportamento, marcha, deglutição, outras doenças e medicamentos em uso.
Este conteúdo não individualiza diagnóstico ou tratamento e não autoriza iniciar, suspender ou modificar medicamentos sem avaliação profissional.
Engasgo grave, dificuldade respiratória, traumatismo importante após queda, alterações neurológicas súbitas, psicose grave ou risco de autoagressão exigem avaliação médica apropriada sem esperar uma consulta de rotina.
Referências
HOFFMANN, Katharina; WHITE, Stephanie; SEXTON, Adrienne. Current knowledge of Huntington's disease-like 2 genetic testing, clinical presentation, and patient experiences: a systematic review. Journal of Huntington's Disease, v. 15, n. 3, p. 293-316, 2026. DOI: https://doi.org/10.1177/18796397251411109.
KRAUSE, Amanda et al. Huntington disease-like 2: insight into neurodegeneration from an African disease. Nature Reviews Neurology, v. 20, n. 1, p. 36-49, 2024. DOI: https://doi.org/10.1038/s41582-023-00906-y.
BOONE, Dayany Leonel et al. Huntington's disease-like 2 patients' profile in a Brazilian cohort. Parkinsonism & Related Disorders, v. 139, art. 108023, 2025. DOI: https://doi.org/10.1016/j.parkreldis.2025.108023.
NAROTAM-JEENA, Heena et al. Atypical presentations of Huntington disease-like 2 in South African individuals. Movement Disorders Clinical Practice, 2024. DOI: https://doi.org/10.1002/mdc3.14052.
ANDERSON, David G.; KRAUSE, Amanda; MARGOLIS, Russell L. Huntington Disease-Like 2. In: ADAM, Margaret P. et al. GeneReviews®. Seattle: University of Washington, 2004. Atualizado em 10 abr. 2025. Disponível em: https://www.ncbi.nlm.nih.gov/books/NBK1529/.
RUDNICKI, Dobrila D. et al. Huntington's disease-like 2 is associated with CUG repeat-containing RNA foci. Annals of Neurology, v. 61, n. 3, p. 272-282, 2007. DOI: https://doi.org/10.1002/ana.21081.
FRANK, Samuel et al. Effect of deutetrabenazine on chorea among patients with Huntington disease: a randomized clinical trial. JAMA, v. 316, n. 1, p. 40-50, 2016. DOI: https://doi.org/10.1001/jama.2016.8655.
STIMMING, Erin Furr et al. Safety and efficacy of valbenazine for the treatment of chorea associated with Huntington's disease (KINECT-HD): a phase 3, randomised, double-blind, placebo-controlled trial. The Lancet Neurology, v. 22, n. 6, p. 494-504, 2023. DOI: https://doi.org/10.1016/S1474-4422(23)00127-8.
✍️ Dr. Thiago G. Guimarães
CRM-SP 178.347
Neurologista — Distúrbios do Movimento e Neurogenética
Hospital das Clínicas da FMUSP
📍 Consultório em Pinheiros, São Paulo/SP
🌐 Site
🎬 YouTube
📸 Instagram
Conteúdo educativo; não substitui avaliação médica individual.
Artigos Relacionados
Selecionamos outros conteúdos sobre o mesmo tema para aprofundar a leitura de forma prática e organizada.

Inibidores de VMAT2 na doença de Huntington: benefícios e riscos no tratamento da coreia
Entenda como tetrabenazina, deutetrabenazina e valbenazina podem reduzir a coreia na doença de Huntington, quais efeitos adversos foram observados e por que não é possível dizer que um deles é definitivamente o melhor.

Teste genético na ataxia: por que um resultado negativo não encerra a investigação
Entenda quanto os testes genéticos conseguem descobrir nas ataxias, o que significam VUS e resultados negativos e por que o exame pode precisar de reanálise.

Distonia: por que o corpo se move ou se posiciona sem querer?
Entenda o que é distonia, como ela afeta pescoço, olhos, voz, mandíbula, mãos ou o corpo todo, como é feito o diagnóstico e quais tratamentos podem ajudar.

Tremor e distonia genética: quando os dois movimentos fazem parte do mesmo quadro
Entenda por que o tremor pode fazer parte da distonia genética, como ele varia entre diferentes genes e por que percentuais altos exigem cautela.
Agende sua Consulta
Discuta seu caso com o Dr. Thiago G. Guimarães, neurologista graduado em Medicina pela UPE, com residência no HC-FMUSP, especialista em Distúrbios do Movimento e Neurogenética. Atendimento presencial em São Paulo ou por telemedicina.
📍 Consultório: R. Cristiano Viana, 328 - Conj. 201, Pinheiros, São Paulo/SP