SCA3 pode começar com dor neuropática? Fibras finas e ENMG normal
A SCA3 pode envolver os nervos periféricos e causar dor, mas dor neuropática isolada como primeira manifestação ainda não é um padrão bem estabelecido. Uma eletroneuromiografia normal não exclui neuropatia de fibras finas.
Publicado em 6 de outubro de 2026
SCA3 pode causar dor neuropática? Entenda por que a eletroneuromiografia pode ser normal na neuropatia de fibras finas e o papel do teste ATXN3.

Dr. Thiago G. Guimarães
CRM-SP 178.347 | RQE 83752
Graduado em Medicina pela UPE, com residência em Neurologia no HC-FMUSP e formação especializada em Distúrbios do Movimento e Neurogenética. Corpo clínico do Hospital Sírio-Libanês e Hospital Albert Einstein.
Resposta direta
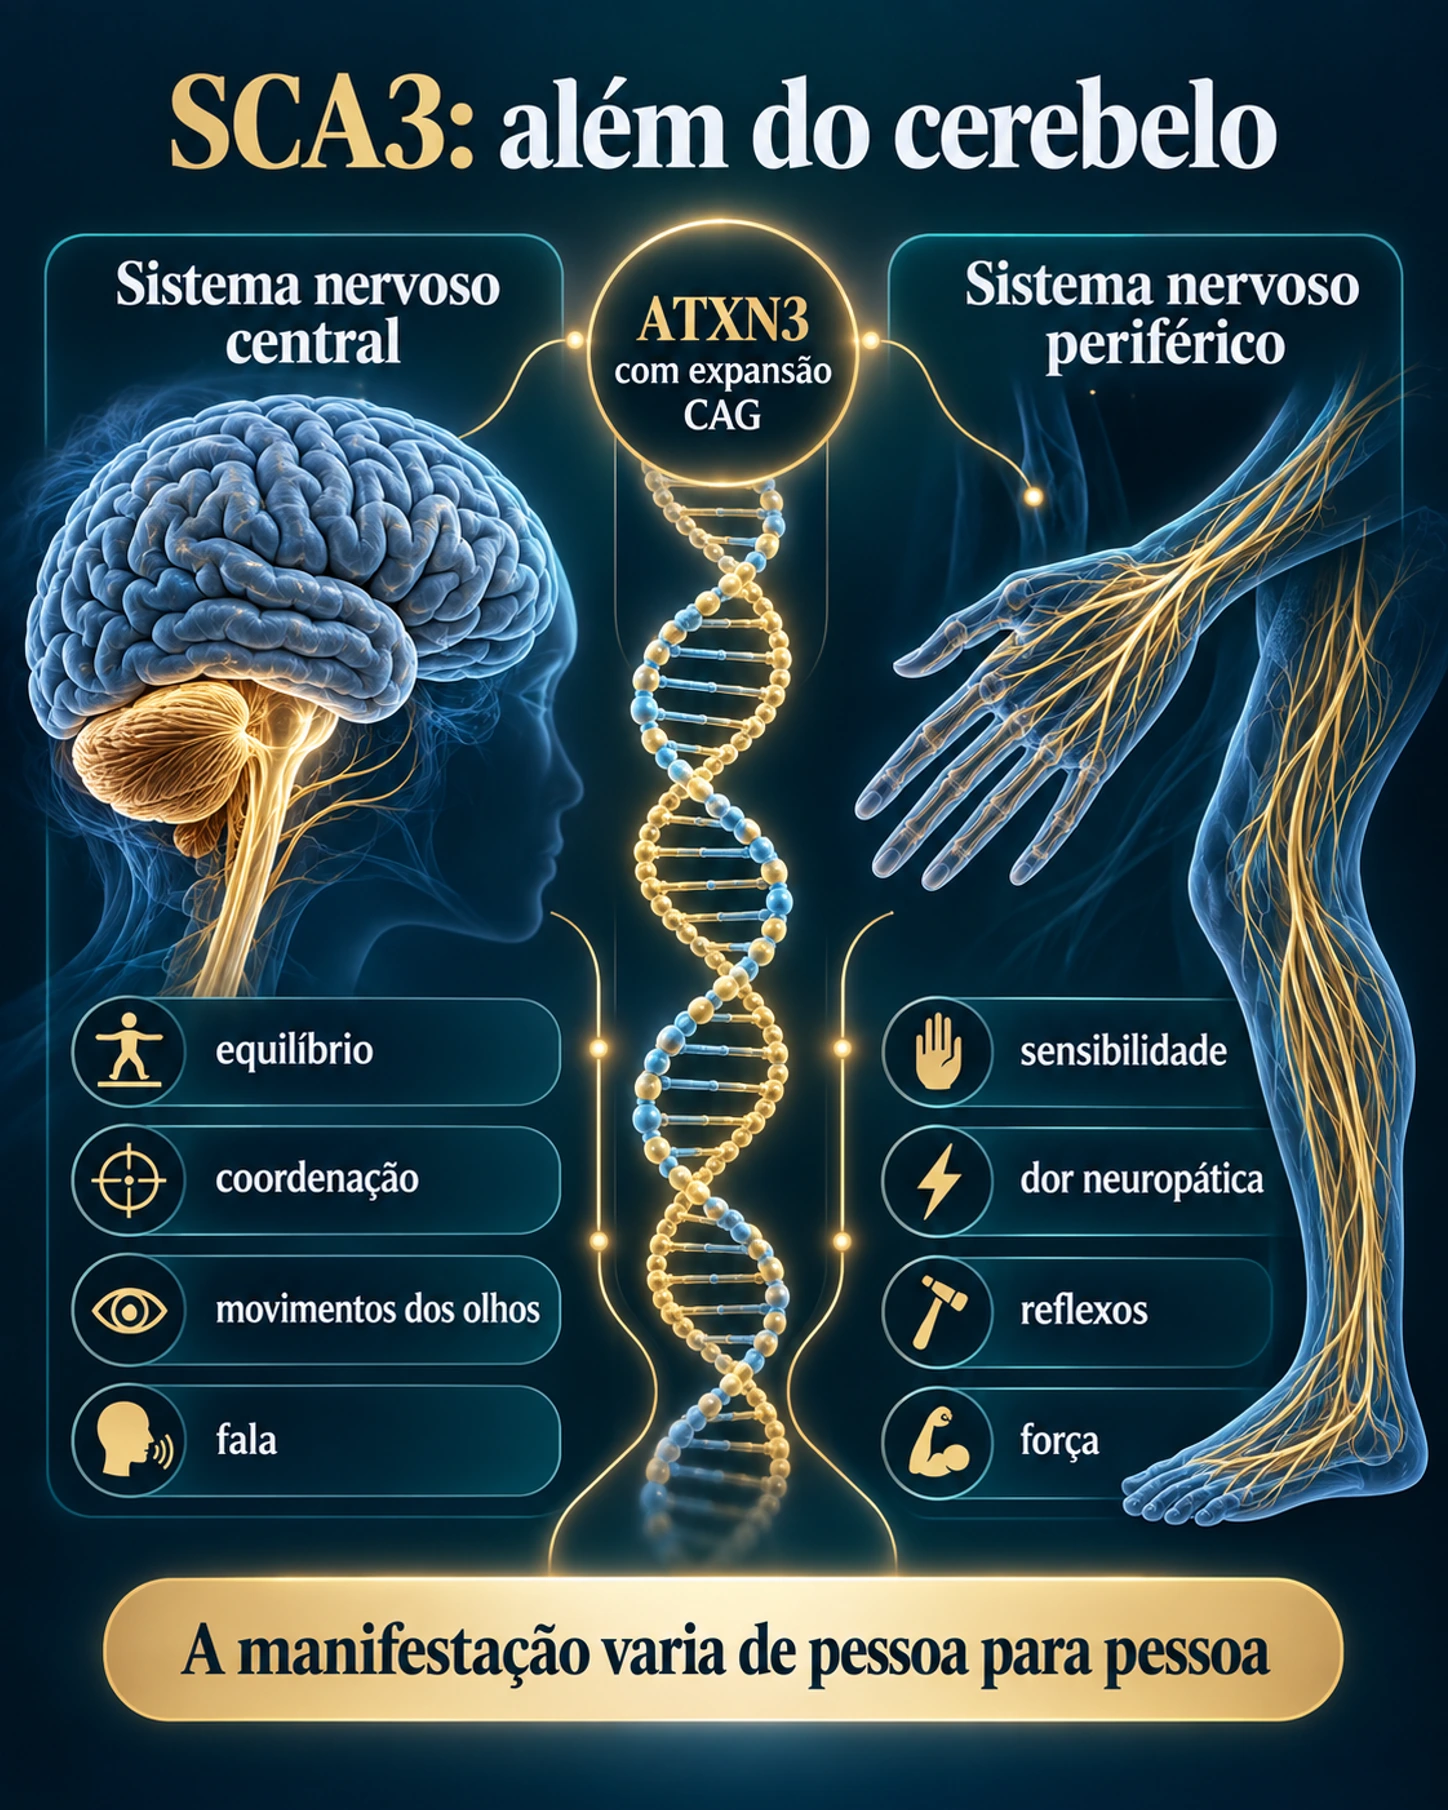
A ataxia espinocerebelar tipo 3 (SCA3), também chamada de doença de Machado-Joseph, é uma doença genética causada por uma expansão de repetições CAG no gene ATXN3. O sintoma mais conhecido é a ataxia — dificuldade progressiva de equilíbrio e coordenação —, mas a doença pode envolver várias outras partes do sistema nervoso, inclusive os nervos periféricos.
A mensagem principal é menos intuitiva: uma pessoa pode ter sintomas compatíveis com dor neuropática e ainda apresentar uma eletroneuromiografia completamente normal. Isso acontece porque a eletroneuromiografia convencional avalia muito melhor as fibras nervosas de maior calibre do que as chamadas fibras finas, envolvidas principalmente na percepção de dor e temperatura.
Em um caso do meu consultório, um adulto jovem com forte história familiar de SCA3 apresentou inicialmente queimação, formigamento e fisgadas, sem fraqueza ou desequilíbrio evidente. A eletroneuromiografia foi normal, mas o teste molecular posteriormente identificou uma expansão patogênica de aproximadamente 71 repetições CAG no ATXN3.
Isso não prova que a dor tenha sido necessariamente causada pela SCA3. Mas mostra por que uma ENMG normal nem sempre encerra a investigação.
Em poucos pontos
- A SCA3 pode afetar tanto o sistema nervoso central quanto os nervos periféricos.
- Dor é relativamente frequente na doença, embora nem toda dor seja neuropática.
- A eletroneuromiografia pode identificar diversas neuropatias, radiculopatias e lesões de nervos, mas não avalia adequadamente uma neuropatia restrita às fibras finas.
- Uma expansão patogênica de ATXN3 confirma a alteração genética responsável pela SCA3, mas não determina exatamente quando cada sintoma surgirá.
- Dor neuropática antes da ataxia é biologicamente plausível, porém ainda não está estabelecida como uma forma inicial típica da SCA3.
- Mesmo com SCA3 confirmada, outras causas de dor neuropática precisam ser consideradas.
Um caso do consultório
O caso que motivou este texto é de um adulto jovem, na faixa dos 30 anos, com forte história familiar de SCA3.
Ele procurou avaliação por sintomas que haviam começado poucos dias antes: formigamento nas pernas, sensação de queimação que aumentava com a movimentação e pontos de dor aguda. Posteriormente surgiram também pequenas fisgadas nos braços.
Não havia queixa de fraqueza. Ele não percebia desequilíbrio e continuava realizando normalmente suas atividades habituais.
Um detalhe chamava atenção: ao dormir e nas primeiras horas da manhã, os sintomas praticamente desapareciam. Conforme o dia avançava e ele se movimentava mais, a sensação de queimação voltava e ganhava intensidade.
A eletroneuromiografia avaliou membros e musculatura paravertebral e não encontrou anormalidades no sistema nervoso periférico estudado. Também não mostrou sinais eletrofisiológicos de radiculopatia cervical ou lombar, polineuropatia convencional ou mononeuropatias.
O resultado poderia parecer contraditório diante de sintomas tão sensitivos.
Não necessariamente.
Por que uma eletroneuromiografia pode ser normal?
Para entender esse ponto, é útil separar os nervos periféricos em diferentes tipos de fibras.
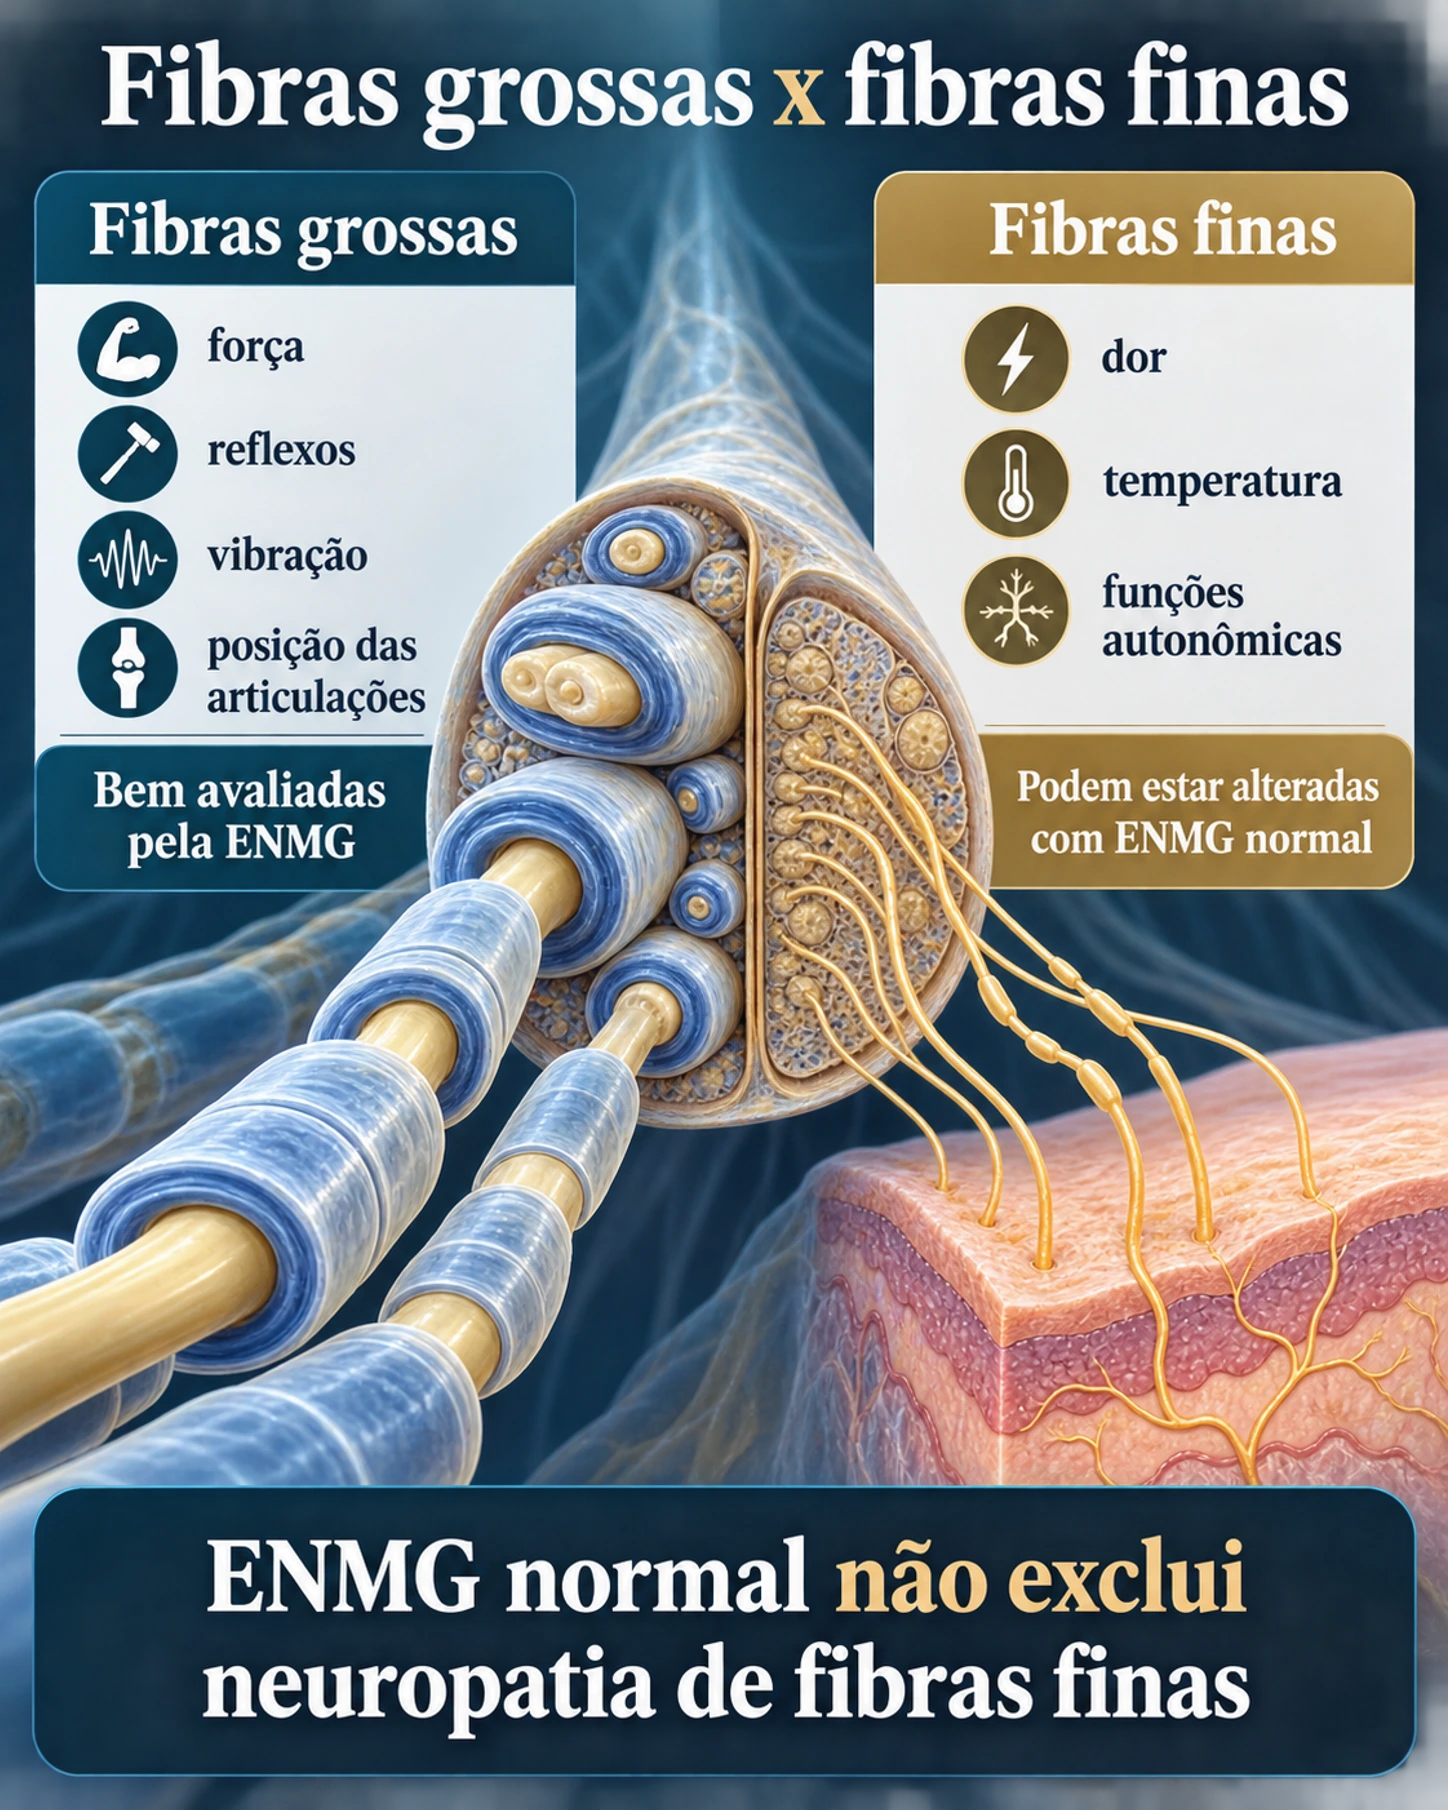
Algumas fibras têm maior diâmetro e conduzem os sinais elétricos rapidamente. Participam, por exemplo, do controle muscular, dos reflexos, da sensibilidade vibratória e da percepção da posição das articulações.
Outras são muito menores. Entre elas estão as fibras C e as fibras A-delta, importantes para transmitir dor, frio e calor. Algumas também participam de funções autonômicas, como suor e controle dos pequenos vasos da pele.
A eletroneuromiografia e os estudos convencionais de condução nervosa são particularmente eficientes para estudar as fibras maiores.
Uma analogia possível é imaginar uma rede contendo grandes cabos elétricos e fios muito delicados. A eletroneuromiografia consegue testar muito bem vários dos grandes cabos. Se apenas alguns dos fios menores estiverem danificados, o teste principal pode continuar parecendo normal.
A analogia tem limites: um nervo é biologicamente muito mais complexo do que um cabo. Mas ela ajuda a explicar por que ENMG normal e neuropatia de fibras finas não são conceitos incompatíveis.
O que é neuropatia de fibras finas?
A neuropatia de fibras finas ocorre quando há alteração predominantemente nas fibras nervosas de pequeno calibre.
Os sintomas mais característicos podem incluir:
- queimação;
- ardência;
- sensação de agulhadas ou fisgadas;
- choques;
- sensibilidade exagerada ao toque;
- alterações na percepção de frio ou calor.
Algumas pessoas também apresentam sintomas autonômicos, dependendo de quais fibras estão envolvidas.
O exame neurológico pode ser pouco alterado, especialmente no começo. Força muscular e reflexos podem permanecer normais.
E a eletroneuromiografia também pode ser normal.
Por isso, quando o padrão clínico levanta uma suspeita consistente de fibras finas, a investigação pode precisar de ferramentas diferentes.
O teste genético mudou a interpretação do caso
Nesse caso, havia uma informação que modificava substancialmente a probabilidade prévia: uma história familiar importante de SCA3 molecularmente confirmada.
O teste do gene ATXN3 mostrou um alelo com aproximadamente 71 repetições CAG, interpretado pelo laboratório como expansão responsável pela SCA3/doença de Machado-Joseph.
Esse resultado estabelece a presença da alteração genética.
Ele não resolve, entretanto, uma segunda pergunta:
a dor apresentada naquele momento era uma manifestação da SCA3 ou uma condição concomitante?
As duas perguntas não são equivalentes.
Uma pessoa pode ter SCA3 e desenvolver, independentemente dela, outra causa de dor neuropática. Por isso, encontrar a expansão genética não elimina a necessidade de analisar outras hipóteses metabólicas, nutricionais, inflamatórias, tóxicas, compressivas ou de outra natureza conforme a história clínica.
O número de repetições CAG prevê o futuro?
Não de maneira precisa para uma pessoa individual.
Em estudos populacionais, expansões maiores de CAG estão associadas, em média, a algumas diferenças na idade de início e no fenótipo da SCA3.
Mas o número de repetições não funciona como um cronômetro.
Duas pessoas com expansões semelhantes podem apresentar sintomas diferentes, em idades diferentes e com velocidades de progressão distintas.
Por isso, um resultado como aproximadamente 71 repetições confirma a expansão patogênica, mas não permite dizer que alguém começará a perder equilíbrio em determinada idade ou precisará de auxílio para andar após um número específico de anos.
O que sabemos sobre dor na SCA3?
A dor faz parte do espectro da doença, mas é importante olhar os números com cuidado.
Em um estudo brasileiro com 70 pessoas com SCA3 molecularmente confirmada, 33 de 70, ou 47%, relataram dor crônica.
A maioria das dores, entretanto, foi classificada como musculoesquelética. Apenas dois participantes apresentavam dor considerada puramente neuropática e três apresentavam um padrão misto.
Outro achado interessante foi que, em seis pacientes, a dor lombar havia surgido antes da ataxia.
Isso mostra que dor pode anteceder manifestações motoras mais conhecidas, mas não demonstra que neuropatia de fibras finas seja uma apresentação inicial comum da SCA3.
Neuropatia periférica é realmente parte da SCA3?
Sim.
Um estudo neurofisiológico avaliou 26 pacientes com SCA3 e encontrou polineuropatia em 11 deles. Entre esses 11, nove apresentavam um padrão considerado predominantemente de neuronopatia sensitiva.
Isso reforça que o sistema nervoso periférico faz parte do espectro da doença.
Existe, porém, outra informação particularmente relevante para quem ainda não apresenta ataxia evidente.
Em 2022, pesquisadores utilizaram neurografia por ressonância magnética, uma técnica de imagem destinada a estudar nervos periféricos, em 18 portadores da expansão de SCA3 e 20 controles.
Foram encontradas alterações dos nervos periféricos inclusive em pessoas consideradas pré-atáxicas e em portadores que não preenchiam critérios neurofisiológicos convencionais para polineuropatia.
Esse estudo não prova que essas pessoas tinham neuropatia de fibras finas dolorosa.
Ele mostra algo mais geral: alterações do sistema nervoso periférico podem estar presentes antes que a ataxia clínica esteja claramente estabelecida.
E especificamente as fibras finas?
Aqui a evidência humana é bem mais limitada.
Em 2026, um estudo experimental utilizou um modelo murino de SCA3 e encontrou alterações tanto em fibras nervosas mielinizadas quanto nas terminações nervosas intraepidérmicas relacionadas à nocicepção.
Os pesquisadores observaram redução da densidade dessas pequenas fibras na pele dos animais.
Esse resultado é interessante porque fornece uma possível base biológica para envolvimento de fibras finas na SCA3.
Mas há uma diferença fundamental: tratava-se de um modelo animal com uma expansão experimental muito maior do que a habitual em seres humanos.
Portanto, o estudo ajuda a formular hipóteses. Ele não permite concluir que uma pessoa com SCA3 e dor em queimação necessariamente tenha neuropatia de fibras finas causada pela doença.
Como investigar quando há queimação e fisgadas, mas a ENMG é normal?
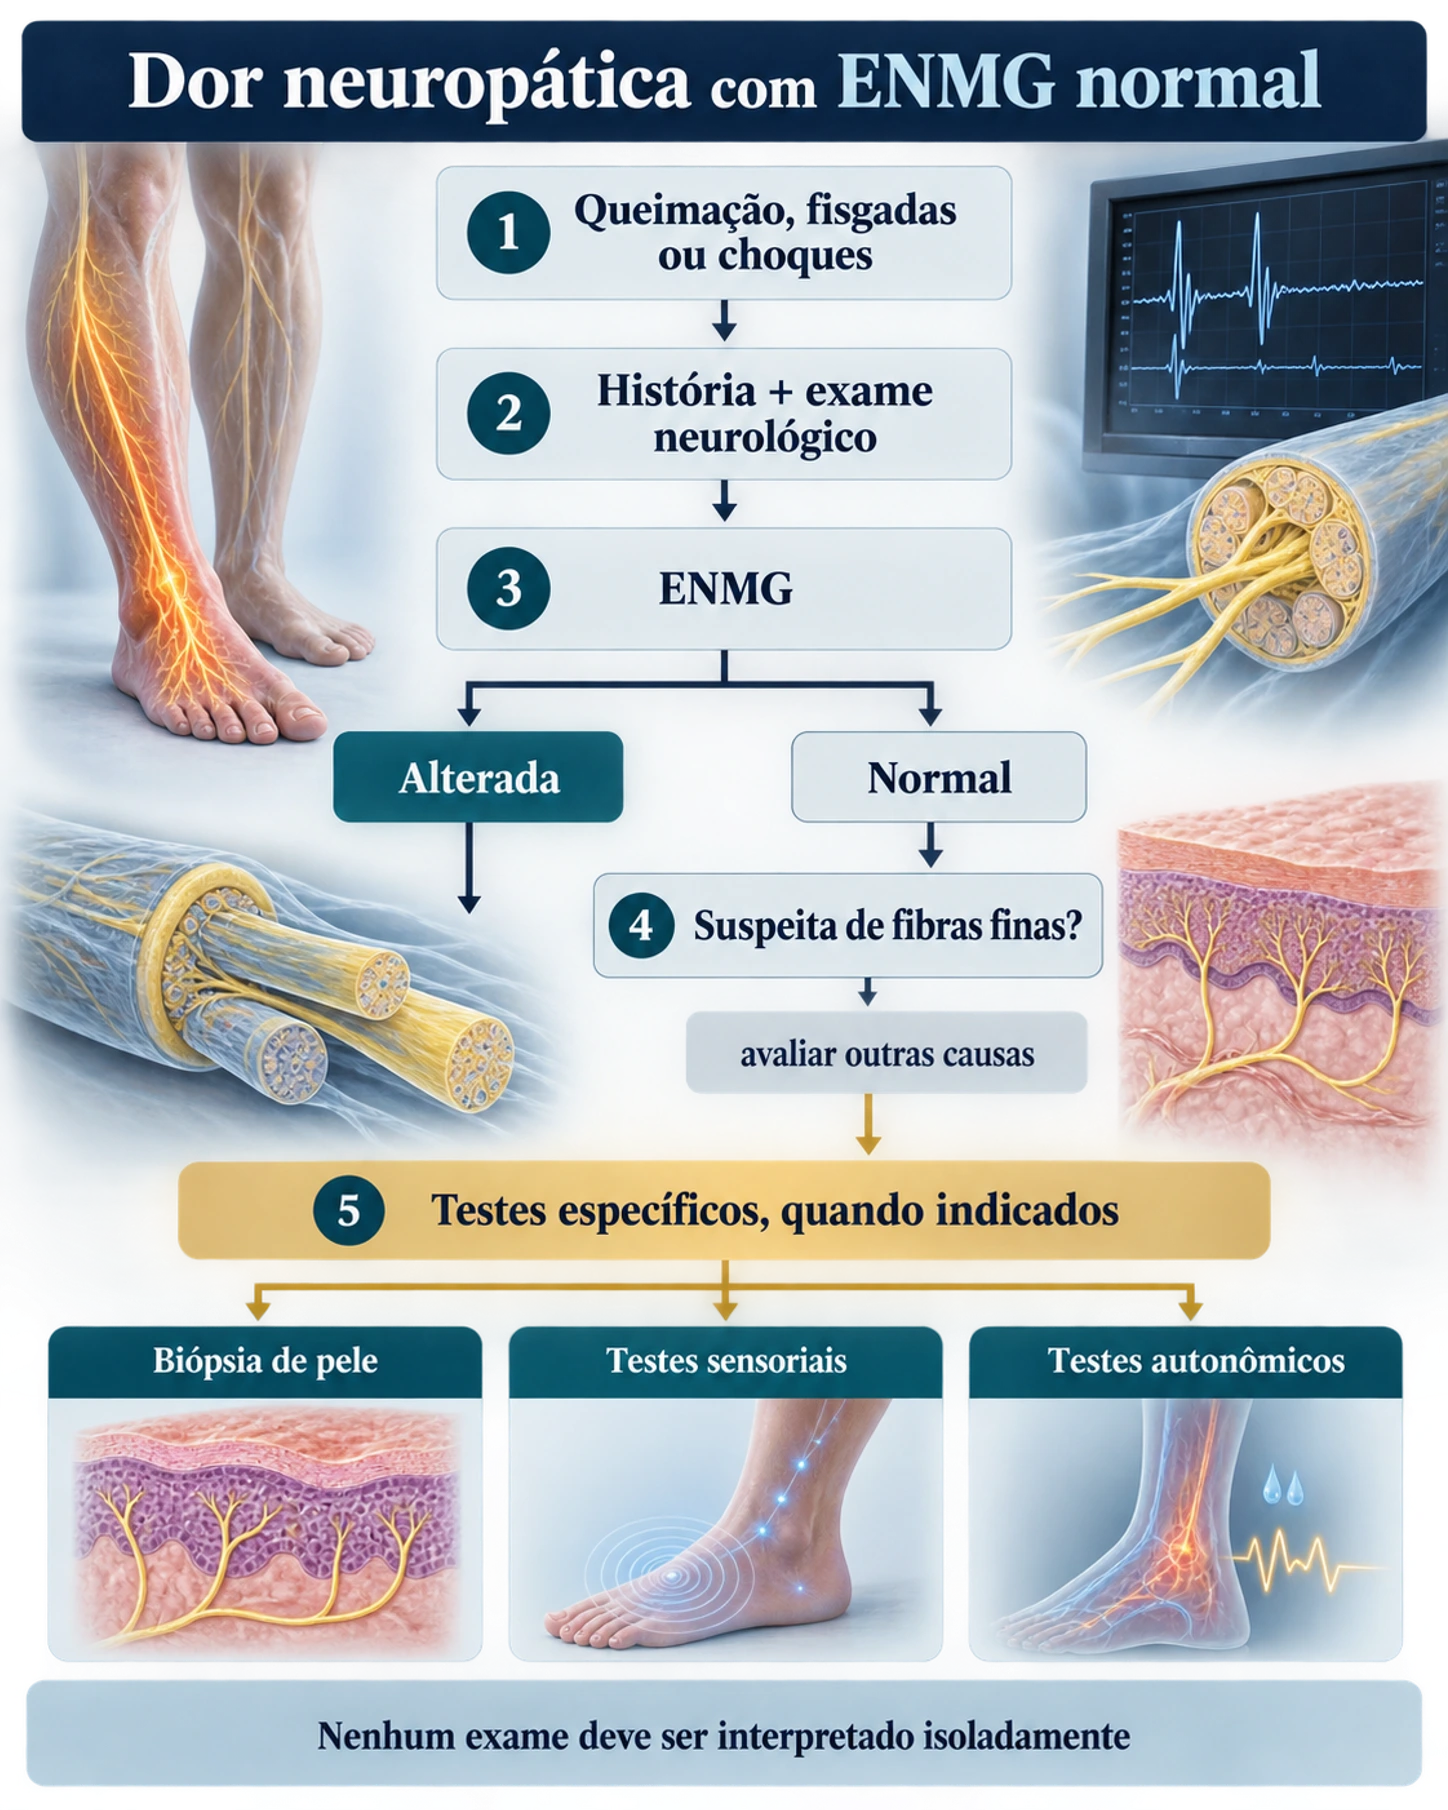
A primeira etapa continua sendo clínica.
O médico precisa verificar distribuição da dor, alterações de temperatura, sensibilidade, reflexos, força, sintomas autonômicos e possíveis sinais de outras doenças neurológicas.
Também é importante procurar causas alternativas de neuropatia conforme a história e o exame.
Quando a suspeita de fibras finas permanece relevante, alguns testes podem complementar a avaliação.
Biópsia de pele
Uma pequena amostra da pele pode ser analisada para medir a densidade de fibras nervosas intraepidérmicas.
Uma redução dessas fibras pode fornecer evidência objetiva de neuropatia de fibras finas.
O exame, entretanto, não determina sozinho a causa da neuropatia e também não deve ser interpretado isoladamente.
Testes sensoriais quantitativos
Avaliam de maneira padronizada a capacidade de perceber diferentes estímulos, incluindo temperatura.
Podem fornecer evidências de alteração funcional das vias sensitivas, mas dependem da cooperação do paciente e devem ser interpretados no contexto clínico.
Avaliação autonômica
Quando existem sintomas como alterações importantes do suor, intolerância ao calor, alterações vasomotoras ou outros sinais autonômicos, testes específicos podem ser úteis em alguns pacientes.
Nenhum desses exames substitui a história clínica.
O que o seguimento deste caso acrescentou?
Durante o acompanhamento, houve melhora significativa da dor com tratamento sintomático, permanecendo principalmente algumas fisgadas ocasionais em membros.
Esse resultado é clinicamente útil porque mostra que o sintoma pode ser tratado.
Ele não confirma sua causa.
Vários tipos de dor neuropática podem responder às mesmas classes de medicamentos. Portanto, utilizar a resposta terapêutica como um "teste diagnóstico" seria um erro.
Outro aspecto prático observado foi a tolerabilidade: medicamentos utilizados para dor neuropática podem provocar sonolência ou outros efeitos adversos, e uma estratégia que funciona para uma pessoa pode não ser adequada para outra.
A escolha e o ajuste precisam ser individualizados.
O tratamento da dor é diferente por existir SCA3?
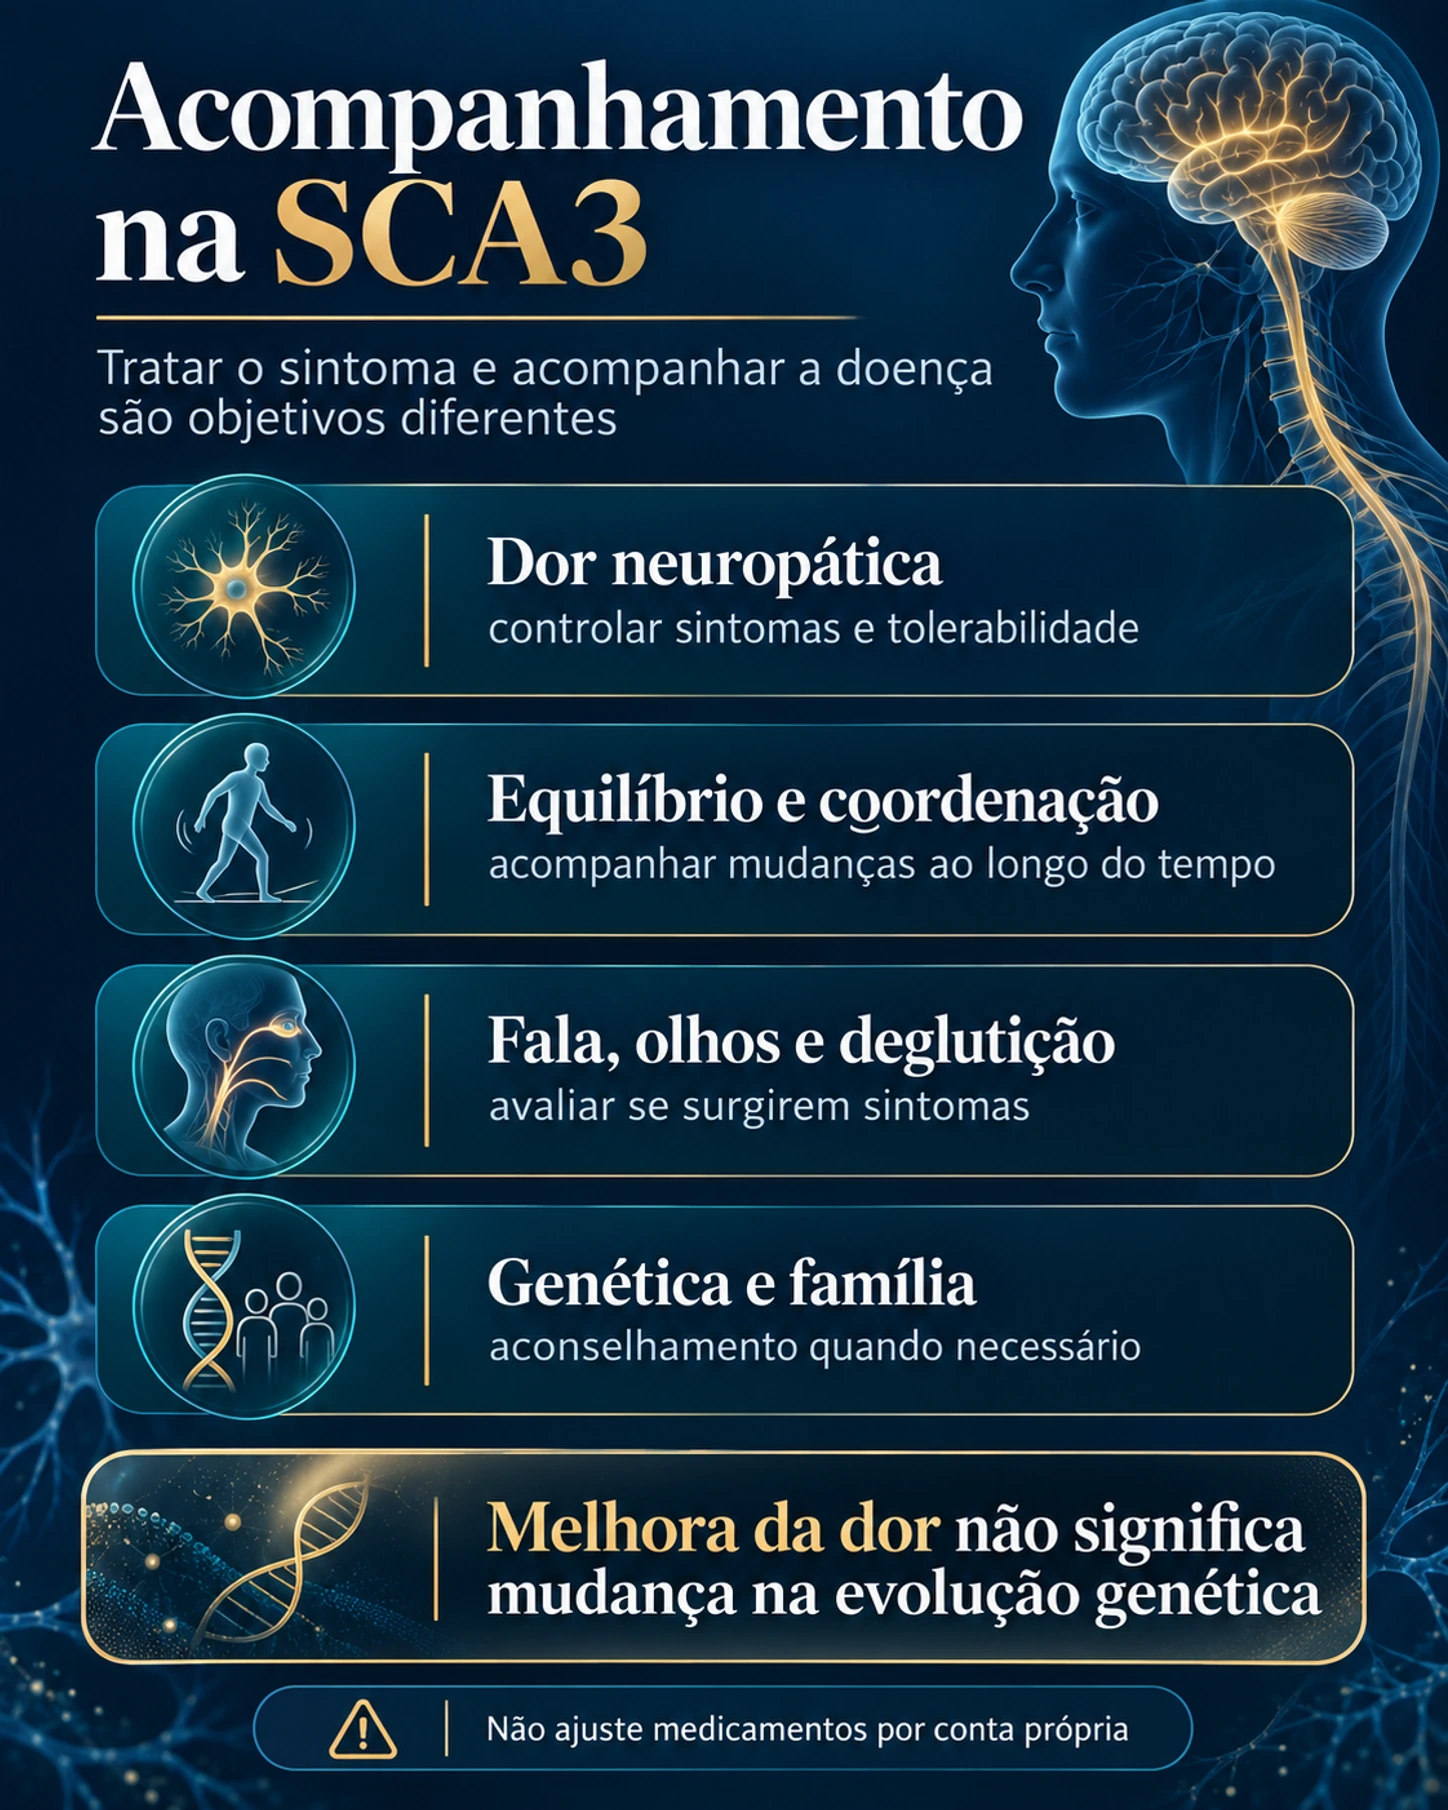
Em muitos aspectos, o objetivo continua sendo semelhante ao de outras dores neuropáticas: reduzir a intensidade dos sintomas, melhorar sono e função e minimizar efeitos adversos do tratamento.
Há diferentes classes de medicamentos utilizadas para dor neuropática. A escolha depende de idade, rotina, outras doenças, medicamentos concomitantes, sono, risco de quedas e tolerabilidade.
Isso é especialmente relevante nas ataxias, porque medicamentos que provoquem sonolência ou tontura excessivas podem trazer problemas adicionais.
Tratar a dor, entretanto, não significa tratar a causa genética da SCA3.
Até que uma terapia tenha demonstrado modificar o curso da doença, o controle sintomático e o acompanhamento neurológico continuam tendo objetivos distintos.
Suplementos ou vitaminas também não devem ser interpretados como tratamentos capazes de modificar a evolução da SCA3 sem evidência específica para essa finalidade.
O que acompanhar além da dor?
A SCA3 é uma doença multissistêmica do sistema nervoso.
Dependendo da pessoa e do momento da doença, o acompanhamento pode incluir avaliação de:
- equilíbrio e coordenação;
- movimentos dos olhos;
- fala;
- deglutição;
- força, reflexos e sensibilidade;
- dor e sintomas neuropáticos;
- câimbras;
- sono;
- sintomas urinários e autonômicos;
- humor e aspectos cognitivos;
- funcionalidade no dia a dia.
Não é necessário esperar que todos esses problemas apareçam.
Muitos nunca ocorrerão de forma relevante em determinado paciente.
O objetivo do acompanhamento é reconhecer mudanças que realmente estejam acontecendo, e não antecipar todas as manifestações possíveis da doença.
SCA3 e família: o que significa a herança autossômica dominante?
A SCA3 apresenta herança autossômica dominante.
Isso significa que uma pessoa que possui uma expansão patogênica do ATXN3 tem 50% de probabilidade de transmitir a alteração a cada filho biológico.
É uma probabilidade nova em cada gestação. Ter um filho que herdou ou não herdou a expansão não modifica a probabilidade para o próximo.
A decisão de realizar testes genéticos preditivos em familiares que ainda não apresentam sintomas merece uma abordagem diferente daquela utilizada para diagnosticar alguém sintomático.
Avaliação em neurogenética e aconselhamento genético são particularmente importantes porque o resultado pode ter implicações emocionais, familiares, reprodutivas e pessoais muito antes de qualquer sintoma aparecer.
Quando procurar avaliação médica?
Pessoas com história familiar de SCA3 devem procurar avaliação neurológica se surgirem sintomas persistentes como desequilíbrio, dificuldade de coordenação, visão dupla, alterações dos movimentos dos olhos, mudanças na fala ou deglutição, câimbras, perda de sensibilidade ou sintomas com características de dor neuropática.
Queimação, choques ou fisgadas persistentes merecem investigação mesmo que a eletroneuromiografia anterior tenha sido normal, especialmente quando o quadro clínico é compatível com pequenas fibras.
Uma avaliação mais rápida é particularmente importante diante de fraqueza que progride rapidamente, perda abrupta da capacidade de caminhar, alteração importante de controle urinário ou intestinal acompanhada de sintomas neurológicos, dificuldade respiratória ou dificuldade significativa para engolir.
Perguntas frequentes
A SCA3 pode começar com dor antes do desequilíbrio?
Pode acontecer, mas não é a apresentação inicial mais bem estabelecida. Dor pode ocorrer na SCA3 e alterações dos nervos periféricos já foram demonstradas antes da ataxia evidente, mas isso não significa que toda dor em um portador seja causada pela doença.
Uma eletroneuromiografia normal exclui neuropatia?
Não. A eletroneuromiografia avalia principalmente fibras nervosas de maior calibre e pode ser completamente normal quando o problema está restrito às pequenas fibras responsáveis por dor e temperatura.
O que são fibras finas?
São fibras nervosas de pequeno calibre, principalmente fibras C e A-delta, envolvidas na percepção de dor, temperatura e em parte das funções autonômicas.
Como a neuropatia de fibras finas pode ser confirmada?
A confirmação depende da combinação entre sintomas, exame neurológico e testes específicos. Biópsia de pele para medir fibras intraepidérmicas, testes sensoriais quantitativos e avaliações autonômicas podem ser considerados conforme o caso.
Ter aproximadamente 71 repetições CAG permite prever quando os sintomas vão piorar?
Não com precisão individual. O tamanho da expansão ajuda a explicar parte da idade de início em grupos de pacientes, mas não funciona como um relógio capaz de prever quando determinado sintoma aparecerá ou qual será a velocidade de progressão.
Todas as pessoas com SCA3 desenvolvem neuropatia?
Não. A SCA3 apresenta grande variabilidade entre pessoas da mesma família e entre famílias diferentes. Neuropatia periférica é uma manifestação reconhecida, mas não ocorre da mesma maneira em todos.
Melhorar com um medicamento para dor neuropática confirma o diagnóstico?
Não. A melhora ajuda no controle do sintoma, mas a resposta ao tratamento não identifica sozinha a causa da dor nem confirma neuropatia de fibras finas.
Se um dos pais tem SCA3, qual é o risco para os filhos?
A SCA3 tem herança autossômica dominante. Uma pessoa que carrega uma expansão patogênica de ATXN3 tem, em cada gestação, 50% de chance de transmitir a alteração genética.
Tratar a dor neuropática impede a progressão da SCA3?
Não há evidência de que o tratamento sintomático da dor interrompa a doença genética. O objetivo é reduzir sofrimento e melhorar função e qualidade de vida enquanto a SCA3 é acompanhada de forma global.
Próximos passos práticos
Se existe SCA3 confirmada e surgem sintomas como queimação, choques ou fisgadas, vale registrar onde os sintomas aparecem, em quais horários, o que os agrava, se existe alteração de temperatura ou sensibilidade e se há sintomas autonômicos associados.
Na consulta, algumas perguntas úteis são:
- O padrão da minha dor realmente parece neuropático?
- Minha eletroneuromiografia avaliou adequadamente as hipóteses levantadas pelo exame neurológico?
- Existe suspeita clínica suficiente de neuropatia de fibras finas?
- Há indicação de biópsia de pele, testes sensoriais ou avaliação autonômica?
- Precisamos pesquisar outras causas de neuropatia além da SCA3?
- Quais manifestações da SCA3 devem ser acompanhadas ao longo do tempo?
- Há indicação de aconselhamento genético para a família?
Não é recomendável aumentar, reduzir ou trocar medicamentos para dor por conta própria, principalmente porque sonolência, tontura e outros efeitos adversos podem variar bastante entre pessoas.
O que este caso e os estudos citados não provam
Este caso não demonstra que neuropatia de fibras finas seja uma forma típica de início da SCA3.
A expansão do ATXN3 confirma a alteração genética, mas não demonstra isoladamente que determinada dor seja causada por ela.
A eletroneuromiografia normal torna algumas neuropatias de fibras maiores e radiculopatias menos prováveis dentro dos limites do exame, mas não confirma automaticamente neuropatia de fibras finas.
Também não houve, nos dados apresentados deste caso, documentação de biópsia de pele ou outro teste específico que demonstrasse perda de pequenas fibras.
Os estudos humanos que mostram alterações periféricas antes da ataxia utilizaram amostras relativamente pequenas e não estabeleceram que dor neuropática seja uma manifestação inicial frequente.
Por fim, o estudo de 2026 que demonstrou perda de pequenas fibras foi realizado em um modelo animal com uma expansão experimental muito grande de ATXN3. Ele fornece plausibilidade biológica, mas não pode ser utilizado como prova direta do mecanismo da dor em uma pessoa específica.
Informação médica importante
Este texto tem finalidade educativa e não substitui uma consulta médica.
Sintomas semelhantes podem ocorrer por causas muito diferentes, e mesmo uma pessoa com diagnóstico molecular de SCA3 pode desenvolver outras doenças capazes de produzir neuropatia ou dor.
A avaliação precisa integrar história clínica, exame neurológico, contexto familiar e exames complementares escolhidos de acordo com cada situação.
Este artigo não individualiza diagnóstico ou tratamento e não autoriza iniciar, suspender, aumentar ou reduzir medicamentos sem avaliação profissional.
Referências
FRANÇA JR., Marcondes C.; D'ABREU, Anelyssa; FRIEDMAN, Joseph H.; NUCCI, Anamarli; LOPES-CENDES, Iscia. Chronic pain in Machado-Joseph disease: a frequent and disabling symptom. Archives of Neurology, v. 64, n. 12, p. 1767–1770, 2007. https://doi.org/10.1001/archneur.64.12.1767
BEZERRA, Marcio Luiz Escorcio et al. Pattern of peripheral nerve involvement in Machado-Joseph disease: neuronopathy or distal axonopathy? A clinical and neurophysiological evaluation. European Neurology, v. 69, n. 3, p. 129–133, 2013. https://doi.org/10.1159/000345274
KOLLMER, Jennifer et al. Quantitative magnetic resonance neurographic characterization of peripheral nerve involvement in manifest and pre-ataxic spinocerebellar ataxia type 3. European Journal of Neurology, v. 29, n. 6, p. 1782–1790, 2022. https://doi.org/10.1111/ene.15305
TRUINI, Andrea et al. Joint European Academy of Neurology–European Pain Federation–Neuropathic Pain Special Interest Group of the International Association for the Study of Pain guidelines on neuropathic pain assessment. European Journal of Neurology, v. 30, n. 8, p. 2177–2196, 2023. https://doi.org/10.1111/ene.15831
MATO, Juan P. et al. Establishing sensory neurons as therapeutic targets in peripheral neuropathy driven by polyglutamine expanded murine ATXN3. Annals of Neurology, Early View, 2026. https://doi.org/10.1002/ana.78317
PAULSON, Henry; SHAKKOTTAI, Vikram. Spinocerebellar Ataxia Type 3. In: ADAM, Margaret P. et al. (ed.). GeneReviews®. Seattle: University of Washington, Seattle. Atualizado em 4 jun. 2020. NCBI Bookshelf.
✍️ Dr. Thiago G. Guimarães
CRM-SP 178.347
Neurologista — Distúrbios do Movimento e Neurogenética
Hospital das Clínicas da FMUSP
📍 Consultório em Pinheiros, São Paulo/SP
🌐 Site
🎬 YouTube
📸 Instagram
Conteúdo educativo; não substitui avaliação médica individual.
Artigos Relacionados
Selecionamos outros conteúdos sobre o mesmo tema para aprofundar a leitura de forma prática e organizada.
Doença de Machado-Joseph (SCA3): O que Pacientes e Famílias Precisam Saber
Entenda a Doença de Machado-Joseph (SCA3): origem genética, sintomas, subtipos, tratamento e perspectivas terapêuticas. Por neurologista da USP/HC-FMUSP.

Ataxias cerebelares hereditárias: sintomas, investigação e teste genético
Entenda o que são as ataxias cerebelares hereditárias, quais sintomas podem aparecer e por que o diagnóstico exige avaliação clínica, exames e diferentes tipos de teste genético.

Ataxia cerebelar tem tratamento? Medicamentos, reabilitação e exercício
Entenda quais tratamentos podem ajudar na ataxia cerebelar, o papel dos medicamentos, da reabilitação e do exercício aeróbico em casa.

Ataxias espinocerebelares nas Américas: por que o tipo de SCA muda conforme a região?
Entenda por que alguns tipos de ataxia espinocerebelar são mais comuns em certas regiões das Américas e como isso ajuda na investigação genética.
Agende sua Consulta
Discuta seu caso com o Dr. Thiago G. Guimarães, neurologista graduado em Medicina pela UPE, com residência no HC-FMUSP, especialista em Distúrbios do Movimento e Neurogenética. Atendimento presencial em São Paulo ou por telemedicina.
📍 Consultório: R. Cristiano Viana, 328 - Conj. 201, Pinheiros, São Paulo/SP